文献分享(SeekSpace + visium HD + xenium 5k)--多平台单细胞和空间转录组学揭示男性乳腺癌的性别特异性恶性状态和结构
原创
文献分享(SeekSpace + visium HD + xenium 5k)--多平台单细胞和空间转录组学揭示男性乳腺癌的性别特异性恶性状态和结构
原创
追风少年i
发布于 2026-10-08 08:24:14
发布于 2026-10-08 08:24:14
作者,Evil Genius
工作第一天,先看邮件箱。
基本上大家发文章,审稿人都会给一大堆审稿意见,我们需要一一修改回复,甚至文章需要大改,这个过程是最难熬的过程,也是离曙光最近的时候。
现在大家都想借助Ai的力量,但是,Ai只能锦上添花,自己能力足够才能驾驭,不然Ai的结果自己完全不知道对不对,想改都不知道怎么下手。
今天我们分享文献,空间技术采用了寻因的SeekSpace。
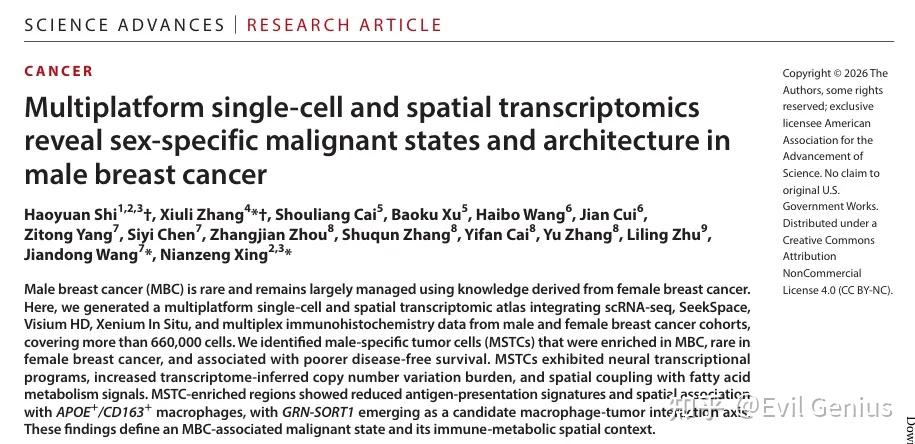
摘要(Abstract)
背景: 男性乳腺癌(MBC)罕见,目前主要使用从女性乳腺癌(FBC)衍生的知识进行管理。
方法: 生成了一个多平台单细胞和空间转录组图谱,整合了来自男性和女性乳腺癌队列的scRNA-seq、SeekSpace、Visium HD、Xenium In Situ和多重免疫组化数据,覆盖超过660,000个细胞。
主要发现:
- 鉴定出男性特异性肿瘤细胞(MSTCs),在MBC中富集,在FBC中罕见,与较差的无病生存相关
- MSTCs表现出神经转录程序、增加的转录组推断的拷贝数变异负荷,以及与脂肪酸代谢信号的空间耦合
- MSTC富集区域显示减少的抗原呈递特征,并与APOE⁺/CD163⁺巨噬细胞空间相关
- GRN-SORT1成为候选的巨噬细胞-肿瘤相互作用轴
结论: 这些发现定义了MBC相关的恶性状态及其免疫代谢空间背景。
Introduction(引言)
MBC的临床挑战:
- MBC仅占所有乳腺癌的约1%,是一种具有独特临床特征的罕见疾病
- 与FBC相比,MBC患者预后更差、死亡率更高,归因于三个关键因素:
- MBC样本稀缺导致对其临床和分子特征理解不足
- 由于MBC的特异性,大多数乳腺癌临床或基础研究排除它,导致MBC细胞生物学特征的研究数据相对有限
- 对MBC的临床理解基于FBC研究数据,导致MBC治疗策略选择往往需要参考FBC治疗经验
- 然而,MBC和FBC在临床、病理和分子特征上表现出显著差异,特别是在类固醇激素受体的性别选择性表达方面
- 即使排除临床相关因素,MBC的总体预后仍显著差于FBC,表明两者之间可能存在未揭示的生物学差异
性别作为肿瘤影响因素:
- 越来越多证据表明性别是影响肿瘤发展和进展的重要因素
- 性别差异不仅影响肿瘤转移能力和代谢行为,还参与调节肿瘤细胞免疫逃逸机制和肿瘤免疫微环境(TIME)重塑
- 已在膀胱癌和结直肠癌等恶性肿瘤中得到证实
- 性别相关差异导致男性和女性在恶性肿瘤中的增殖、代谢和免疫反应存在显著差异,凸显了全面MBC研究的迫切需求
单细胞和空间转录组技术:
- 快速发展为解剖乳腺组织结构和肿瘤生态系统提供了前所未有的机会
- 近期研究已生成成人乳腺、衰老乳腺组织、转移性乳腺癌和三阴性乳腺癌(TNBC)的单细胞和空间图谱
- 揭示了上皮多样性、恶性细胞状态异质性和空间组织的肿瘤-微环境相互作用
- 然而,现有研究主要关注常见肿瘤类型,对性别差异的研究仍然稀缺
- 尽管先前研究对6个MBC样本进行了scRNA-seq,加深了对乳腺癌TIME组成和代谢差异中性别因素的理解,但样本量限制阻碍了进一步深入研究
研究目的:
- 构建包含23个FBC样本和55个MBC样本的单细胞和单细胞空间测序数据集
- 覆盖三个不同的空间转录组学平台
- 系统研究MBC和FBC之间的差异
- 鉴定出在MBC中高度富集的男性特异性肿瘤细胞(MSTC)亚型
- 发现其存在与免疫抑制微环境和不良预后相关
Results(结果)
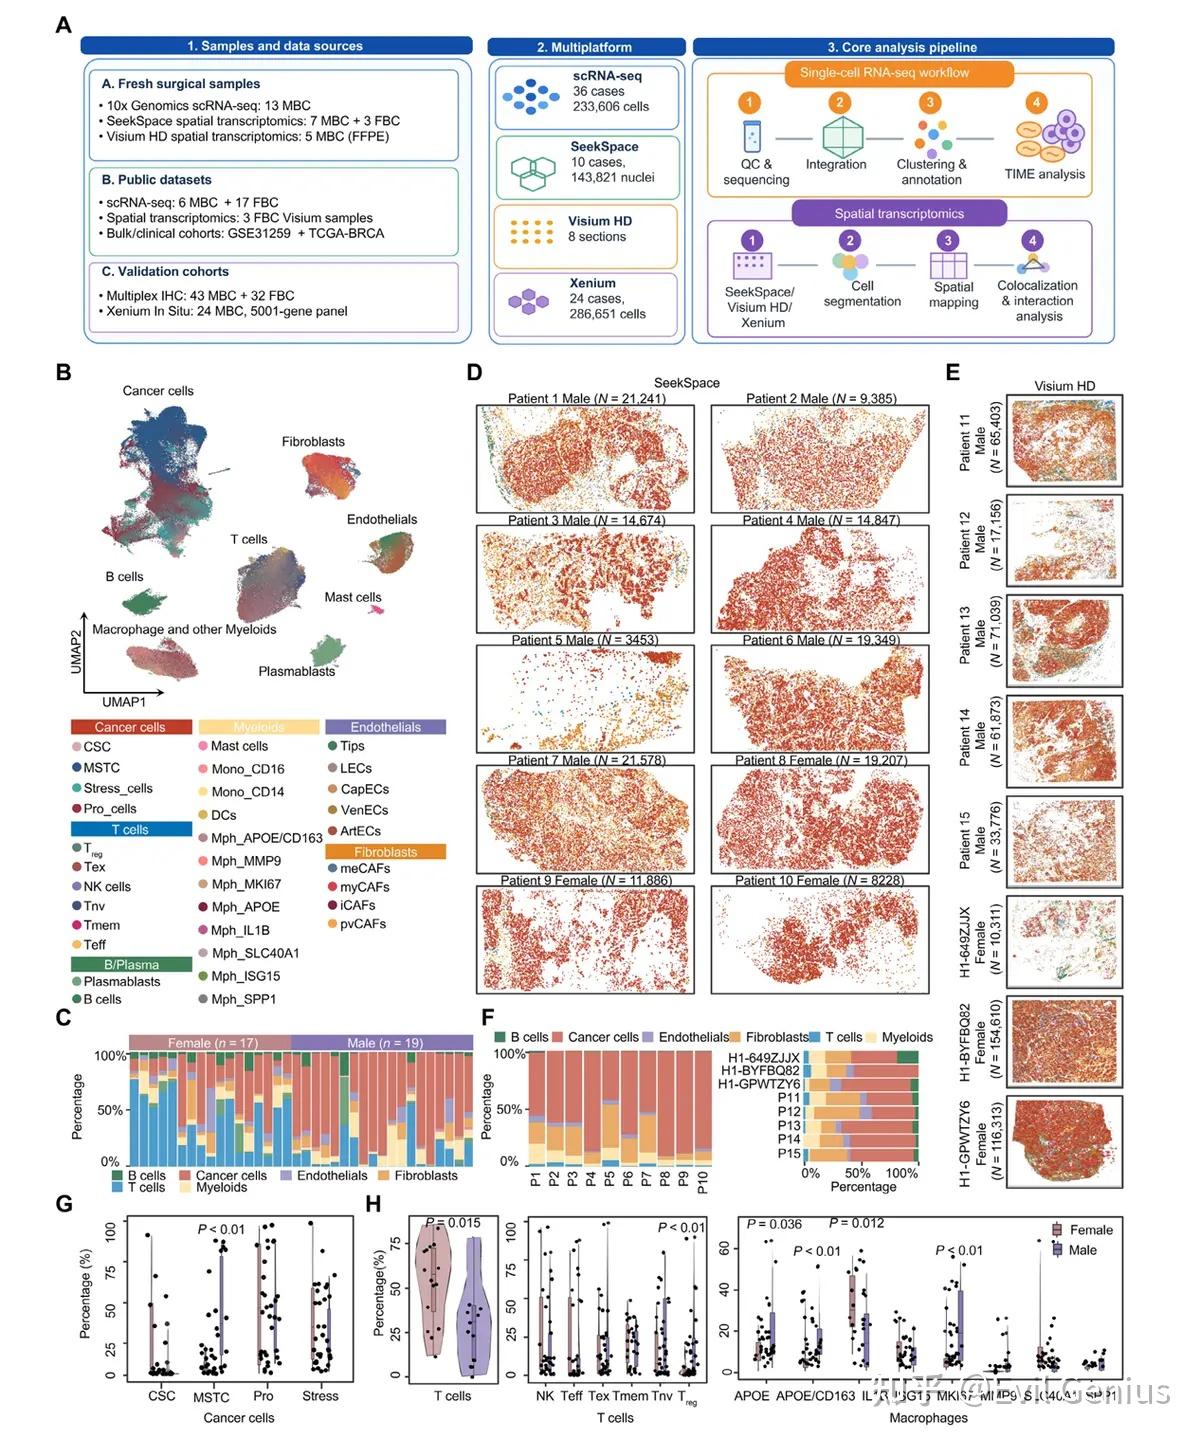
结果1、人类乳腺癌的性别分化单细胞和空间图谱
研究策略:
- 采用多层次、多平台综合研究策略
- 对13例未经治疗的MBC患者的新鲜手术切除组织样本进行液滴 based scRNA-seq(10x Genomics)
- 整合已发表的scRNA-seq数据,包括6个MBC样本和17个FBC样本
- 使用Seurat V5软件包中的Harmony方法进行批次校正
- 经过严格质量控制和数据整合,获得233,606个细胞的高质量单细胞转录组数据
主要细胞类型鉴定:
- 基于图 based UMAP分析结合 canonical 基因标记表达模式,成功鉴定出7个主要细胞类型:
- 乳腺癌细胞(n=127,414)
- 髓系细胞(n=21,834)
- T和自然杀伤细胞(n=46,114)
- B和浆细胞(n=13,232)
- 成纤维细胞(n=12,911)
- 内皮细胞(n=10,963)
- 肥大细胞(n=1,138)
- 质量控制后,每个样本保留丰富的主要细胞类型
- 使用mLLMCelltype(基于大语言模型的scRNA-seq细胞类型注释工具)进一步聚类和注释细胞亚群,共鉴定出33个细胞亚型
SeekSpace单细胞核空间转录组测序:
- 收集10例未经治疗乳腺癌患者(7男3女)的新鲜手术切除组织样本
- 捕获143,821个细胞核的转录组数据
- SeekSpace技术能够在单细胞核水平捕获转录组信息,同时提供空间定位
- 使用Seurat V5软件包中的Harmony方法进行批次校正
- 使用鲁棒细胞类型分解(RCTD)算法基于单细胞数据集的先验信息准确注释细胞身份
Visium HD空间基因表达技术:
- 对5个石蜡包埋MBC标本进行单细胞分辨率空间转录组测序
- 整合分析3个公开可用的女性Visium空间转录组数据
- 通过微调Cellpose细胞分割模型,将2-μm分辨率捕获区域与H&E图像精确对齐并分割细胞核
- 仅在细胞核分割掩码与2-μm bins重叠的区域汇总转录本计数,创建伪单细胞水平基因表达矩阵
- 使用RCTD算法注释每个细胞的身份
- UMAP分析结果显示,通过细胞分割算法获得的单细胞矩阵可以清晰确认Visium HD数据中的细胞身份
平台间细胞类型分布差异:
- 空间转录组数据中观察到的细胞类型分布与scRNA-seq数据不同
- 空间平台中检测到更高比例的癌细胞和成纤维细胞
- 由于scRNA-seq和空间转录组数据集来自不同个体,且由不同的组织处理和分析工作流程生成,这些差异应被解释为描述性跨平台观察,而非细胞类型丰度生物学差异的直接估计
- 因此,空间数据集主要用于评估空间定位和组织结构
MBC单细胞空间转录组图谱:
- 建立了全面的MBC单细胞空间转录组图谱
- 初步统计分析显示:
- MSTCs在MBC中显著富集,占MBC恶性细胞的约40%, compared with FBC中仅约5%
- 与FBC相比,MBC总体T细胞比例显著降低,但调节性T(Treg)细胞比例显著增加
- 在巨噬细胞亚群中,APOE⁺/CD163⁺巨噬细胞在MBC中富集,而IL1B⁺巨噬细胞在FBC中富集
- meCAFs在男性中显著更高,而pvCAFs较低,VenECs在男性中富集(
4.2 MSTCs与乳腺癌不良预后相关
癌细胞亚群聚类:
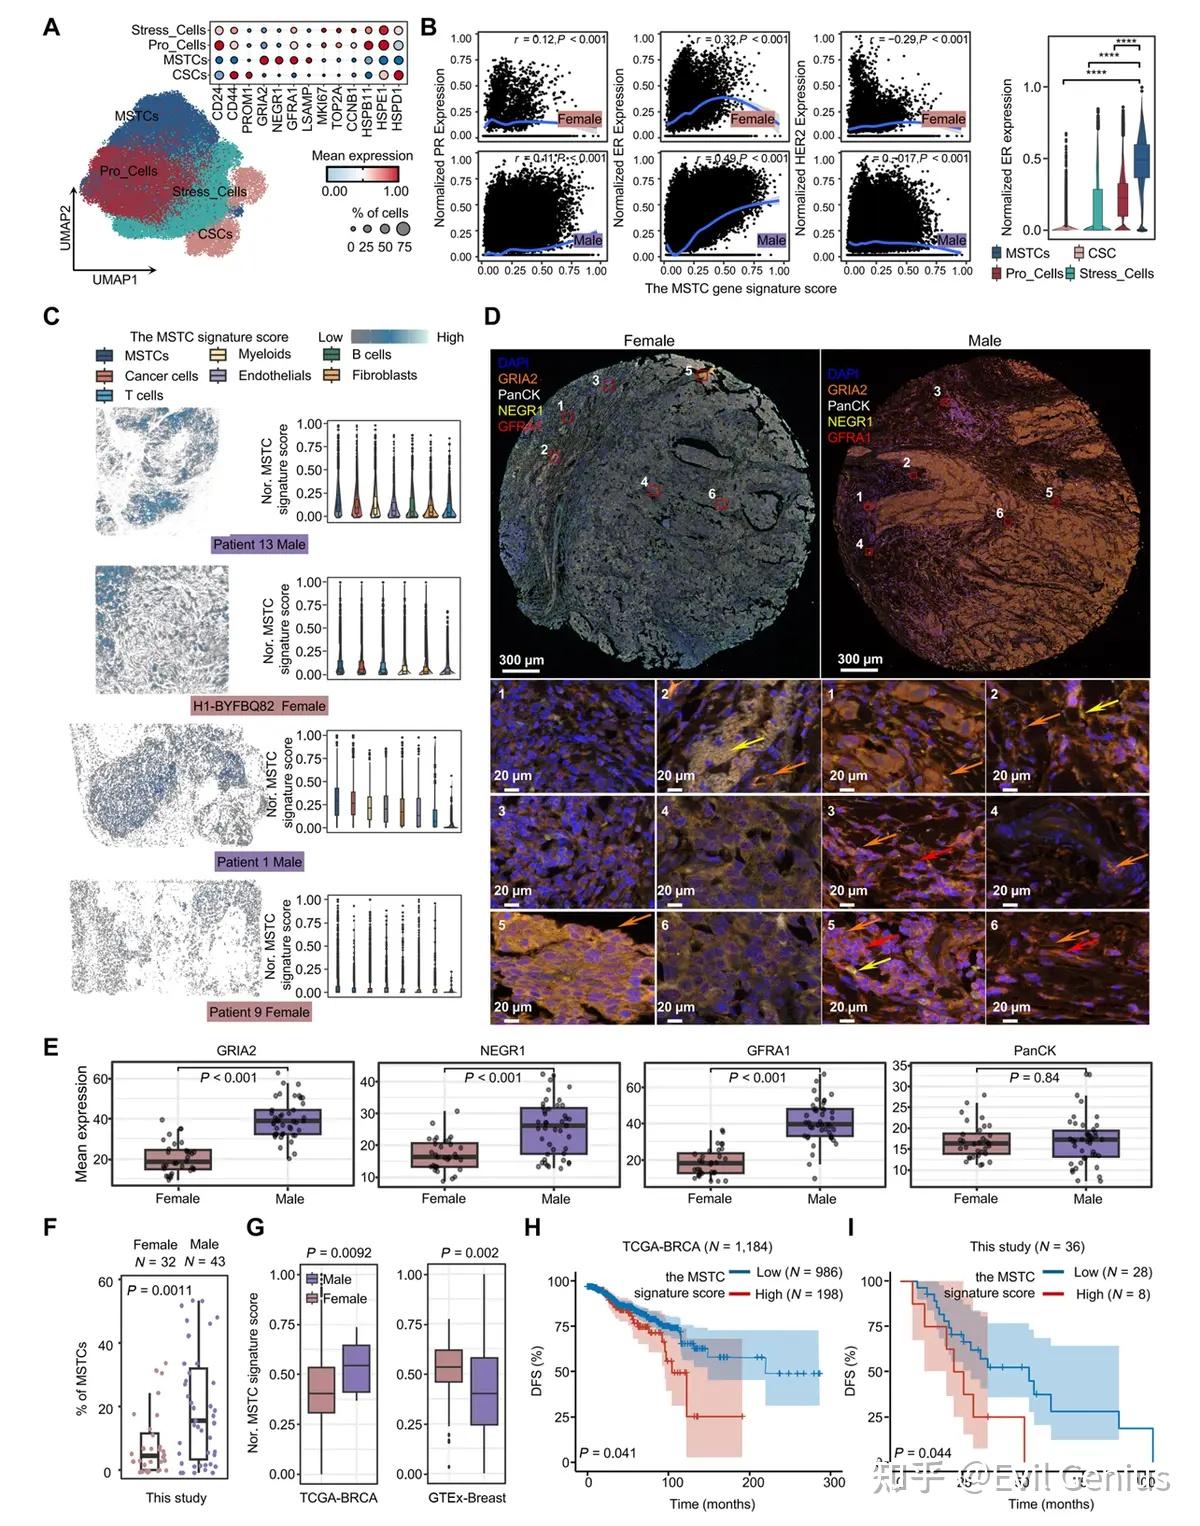
- 通过无监督聚类,鉴定出4个主要癌细胞亚群:
- 癌症干细胞(CSCs):PROM1和CD44高表达;CD24低表达
- 应激癌细胞(Stress-Cells):HSPs基因高表达
- 增殖性癌细胞(Pro-Cells):MKI67和其他细胞增殖相关基因高表达
- MSTCs:GRIA2、NEGR1和GFRA1高表达
分子标志物相关性:
- 分析ER、PR和HER2表达水平与MSTC特征评分之间的相关性
- 在MBC和FBC中,MSTC特征评分与ER表达水平正相关,MBC中相关性更强
- 这一现象在独立MBC bulk RNA-seq数据和TCGA数据中得到验证
- 在单细胞水平,MSTC特征评分与PR或HER2表达之间的相关性可忽略不计,相关系数低
- Bulk RNA-seq数据显示MSTC特征评分与PR表达正相关,而单细胞分析仅显示非常弱的相关性,不支持PR作为MSTC程序的有意义细胞水平相关物
- 这些结果表明,MSTC特征在单细胞分辨率下与ER相关表达比PR或HER2表达更密切相关
空间转录组分析:
- 高MSTC特征评分主要定位于MBC切片中的肿瘤富集区域
- 在这些区域,MSTC标记基因(包括GRIA2、NEGR1和GFRA1)显示空间重叠表达模式,支持MSTC程序在空间转录组水平的肿瘤细胞定位
多重免疫组化(mIHC)验证:
- 对32个FBC和43个MBC石蜡样本进行mIHC
- Pan-cytokeratin(panCK)用于标记上皮肿瘤细胞,GRIA2、NEGR1和GFRA1用于标记MSTCs
- 基于HALO的量化显示,MSTCs比例在MBC中显著高于FBC
多水平验证:
- 通过单细胞、单细胞核空间转录组、Visium HD和空间蛋白质组学等多水平一致验证,确认MSTCs在MBC中的高富集特征
- 为确定MSTC特征评分是否是男性腺体发育或形成的早期特征,分析TCGA和GTEx数据库中乳腺癌和非癌组织的MSTC特征评分
- 结果显示,尽管MBC中MSTC特征评分高于FBC,但在非癌组织中,男性的MSTC特征评分低于女性
- 这一重要发现表明,MSTC分化可能是MBC肿瘤发展过程中获得的特征,而非男性腺体组织的先天属性
临床相关性:
- 使用TCGA-BRCA队列进行生存分析
- 高MSTC特征评分患者显示较差的无病生存(DFS)
- 对36例有DFS数据的MBC患者进行回顾性生存分析,显示高MSTC比例患者DFS更差
- 这些转录组和基于mIHC的分析表明,MSTCs在MBC中富集并与不良预后相关
- 为进一步确定这种预后关联是否是恶性细胞状态程序的普遍特征,还对TCGA-BRCA队列中的CSC、Stress-Cell和Pro-Cell特征进行DFS分析
- 与MSTC特征相反,高CSC、Stress-Cell和Pro-Cell特征组与DFS无显著关联
- 这些结果表明,不良预后关联在MSTC相关程序中比在其他恶性细胞状态特征中更明显
4.3 恶性MSTCs的神经转录和基因组应激程序
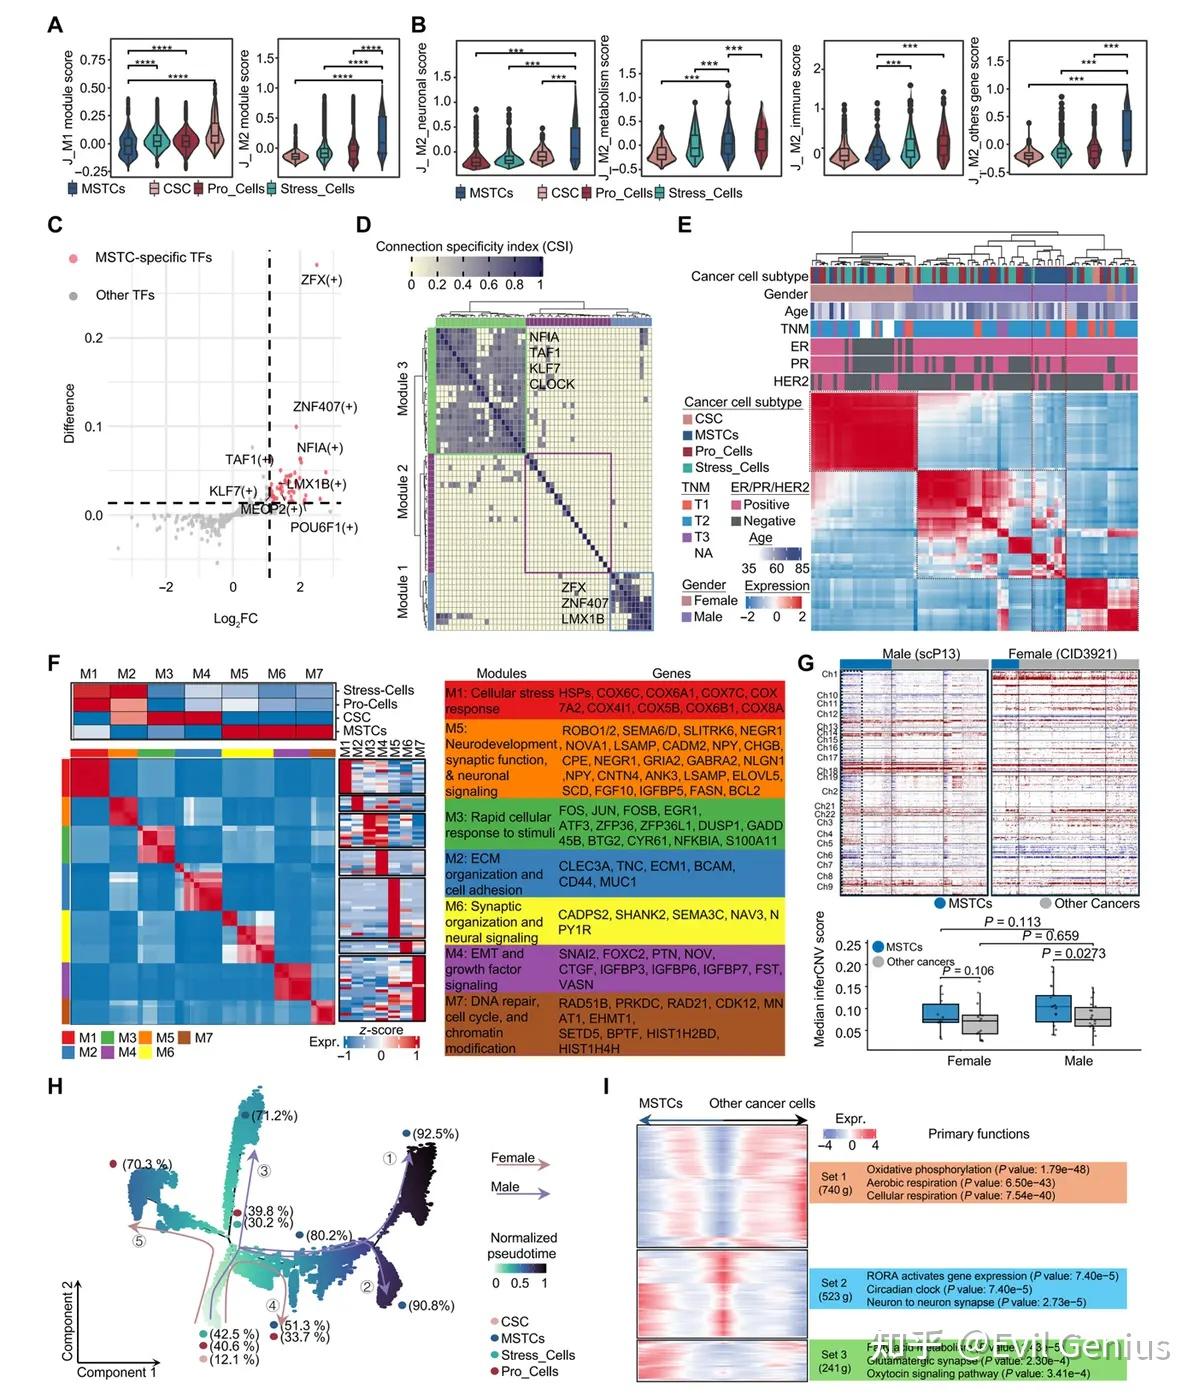
J_M1/J_M2亚型分析:
- 先前bulk RNA-seq研究鉴定了两个MBC亚型,J_M1和J_M2,具有不同的预后
- Johansson等人报道J_M2肿瘤含有与神经系统发育相关的转录因子,但细胞起源仍不清楚
- 为确定MSTCs是否代表这些特征的来源,使用Johansson的分类基因在单细胞分辨率进行J_M1/J_M2评分
- CSCs显示最高J_M1评分,与其侵袭性表型一致,而MSTCs显示最高J_M2评分
- 这似乎矛盾,因为J_M2与良好预后相关,而MSTCs与不良结局相关
- 将J_M2基因集分解为功能模块:神经相关、免疫激活、代谢和其他基因
- MSTCs选择性表达神经相关模块基因,同时显示低免疫激活基因表达
- 相比之下,Stress-Cells和Pro-Cells显示更高的免疫基因表达
- 这些发现表明,MSTCs代表bulk J_M2特征中神经元成分的主要细胞贡献者,同时缺乏可能构成经典J_M2肿瘤有利预后的免疫激活成分
转录因子分析:
- 系统分析这些细胞中特异性激活的转录因子
- 通过转录因子活性分析,鉴定出53个仅在MSTCs中特异性激活的转录因子
- 包括调节神经发育的KLF7和调节神经分化与轴突生长的TAF1
- 使用连接特异性指数(CSI)评估调节子对之间的相关性,鉴定并富集三个主要转录调控功能模块,模块三富集与神经系统发育相关的转录因子[NFIA、TAF1、KLF7和CLOCK]
伪bulk分析和无监督层次聚类:
- 对不同患者的癌细胞亚型进行伪bulk分析和无监督层次聚类
- 与细胞亚型之间的差异相比,性别因素引起的转录差异更显著
- 尽管患者之间仍存在一些转录异质性,但观察到一部分MSTCs表现出高度相似的转录特征,而其他显示更异质的表达模式,表明该细胞亚型内存在不同的转录组模块
非负矩阵分解(NMF)分析:
- 使用NMF方法鉴定不同乳腺癌细胞亚群之间共享的潜在功能程序,以减轻患者间异质性对分析结果的影响
- 通过NMF分析,定义了7个主要元程序(MP)模块:
- M1:细胞应激反应
- M2:细胞外基质组织和细胞粘附
- M3:对刺激的快速细胞反应
- M4:细胞生长和增殖因子及上皮-间质转化信号
- M5:神经发育突触功能和神经元信号转导
- M6:突触组织和神经信号转导
- M7:DNA修复、细胞周期和染色质修饰
- 如预期,Stress-Cells和Pro-Cells显示M1和M2模块高活性,CSC高表达M3和M4模块,而MSTCs高表达M5和M6模块
- 与这些模块水平发现一致,恶性细胞状态差异表达基因(DEGs)的GO富集分析显示,MSTCs优先富集神经/突触程序,包括膜电位调节、突触组织、轴突发生和突触组装
- 相比之下,CSCs富集干细胞分化、腺体发育和细胞外基质/细胞骨架组织,而Pro-Cells和Stress-Cells主要显示翻译、核糖体生物发生、核糖核蛋白生物发生和RNA加工程序
- 值得注意的是,与其他癌细胞亚型相比,MSTCs还高表达M7模块,与DNA修复和染色质异常密切相关,表明该细胞状态可能具有与基因组应激和染色质重塑相关的转录程序
- 这一发现在生物学上与先前报道的MBC中BRCA2改变与同源重组缺陷和染色体不稳定性相关一致
- BRCA2突变在MBC中比BRCA1突变更常见(意大利队列中12% vs 1%),与同源重组修复途径缺陷、染色体不稳定性增加和指示同源重组缺陷的特征性突变特征相关
- DNA修复相关基因表达升高支持MSTCs中基因组应激程序的激活
拷贝数变异(CNV)推断:
- 使用inferCNV分析MSTCs与其他癌细胞的CNV负荷
- 代表性inferCNV热图显示男性和女性样本,以及MSTCs与其他癌细胞的样本水平inferCNV评分
- 红色表示增益,蓝色表示损失,白色表示中性
- MSTCs显示增加的转录组推断的CNV负荷
发育轨迹:
- 使用Monocle进行 pooled、downsampled肿瘤细胞的轨迹分析,按亚型着色,显示归一化伪时间和分支比例
- 伪时间排序的基因集热图显示三个功能阶段:呼吸、昼夜节律/神经突触和脂肪酸/谷氨酸能/催产素信号
4.4 MSTCs中空间神经-脂质耦合和降低的免疫原性
通路评分:
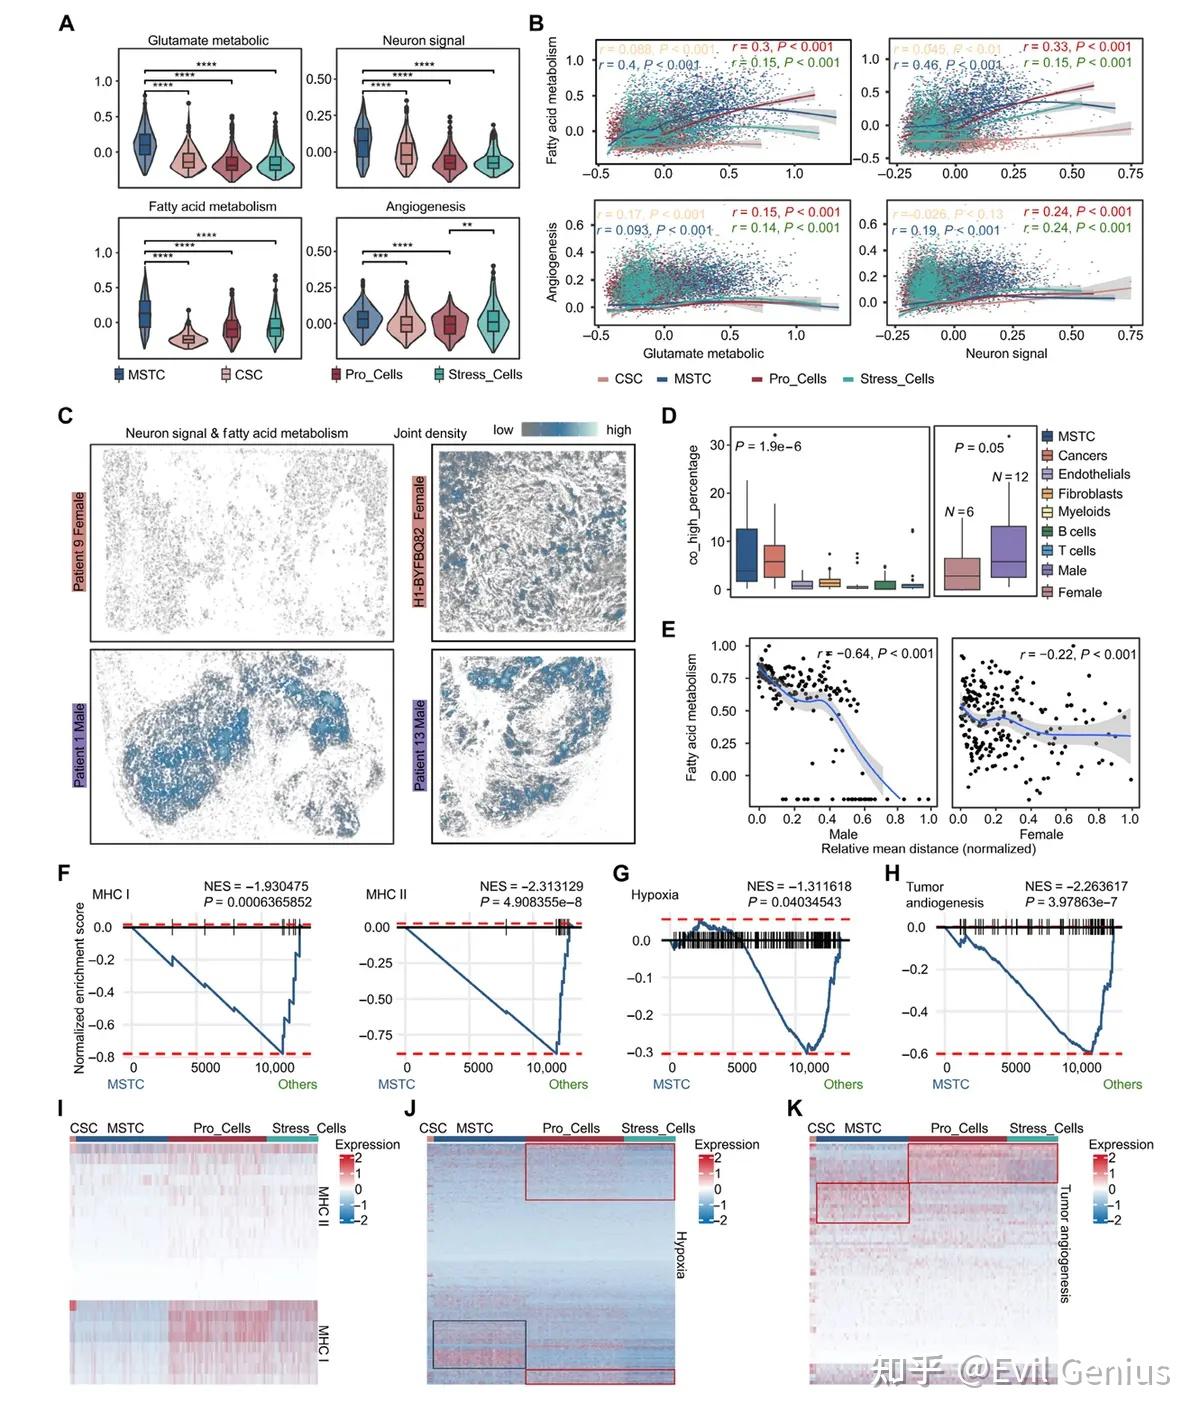
- 对恶性状态(CSC、MSTC、Pro-Cells和Stress-Cells)的四个通路评分进行小提琴图分析:
- 谷氨酸代谢
- 神经信号
- 脂肪酸代谢
- 血管生成
- 仅统计学显著P值标注在比较上方;不显著比较未标注
散点图:
- 显示神经信号或谷氨酸代谢评分(x轴)与脂肪酸代谢或血管生成评分(y轴)之间的配对关联
- 点按恶性状态着色;线表示每个状态的拟合趋势
- 整体和每个状态的Pearson r和双尾P值报告在面板中
联合密度图:
- 显示男性和女性切片中神经信号和脂肪酸代谢评分的空间分布
- 分布细胞联合高神经信号和脂肪酸代谢评分(co-high)的百分比,按性别分层
- 男性切片n=12,女性切片n=6
脂肪酸代谢与相对距离:
- 按性别分层的脂肪酸代谢评分与相对平均距离到MSTC富集区域的关系
- x轴显示归一化相对平均距离
- 显示Pearson r和双尾P值
GSEA分析:
- MSTCs与其他恶性细胞的基因集富集分析显示MHC I、MHC II、缺氧和肿瘤血管生成的负富集评分
- 所有统计显著P值标注在比较上方
热图:
- 对应热图显示基因集在恶性状态(CSC、MSTC、Pro-Cells和Stress-Cells)中的z-score热图,支持富集结果
4.5 MBC中MSTCs与巨噬细胞亚群的共富集
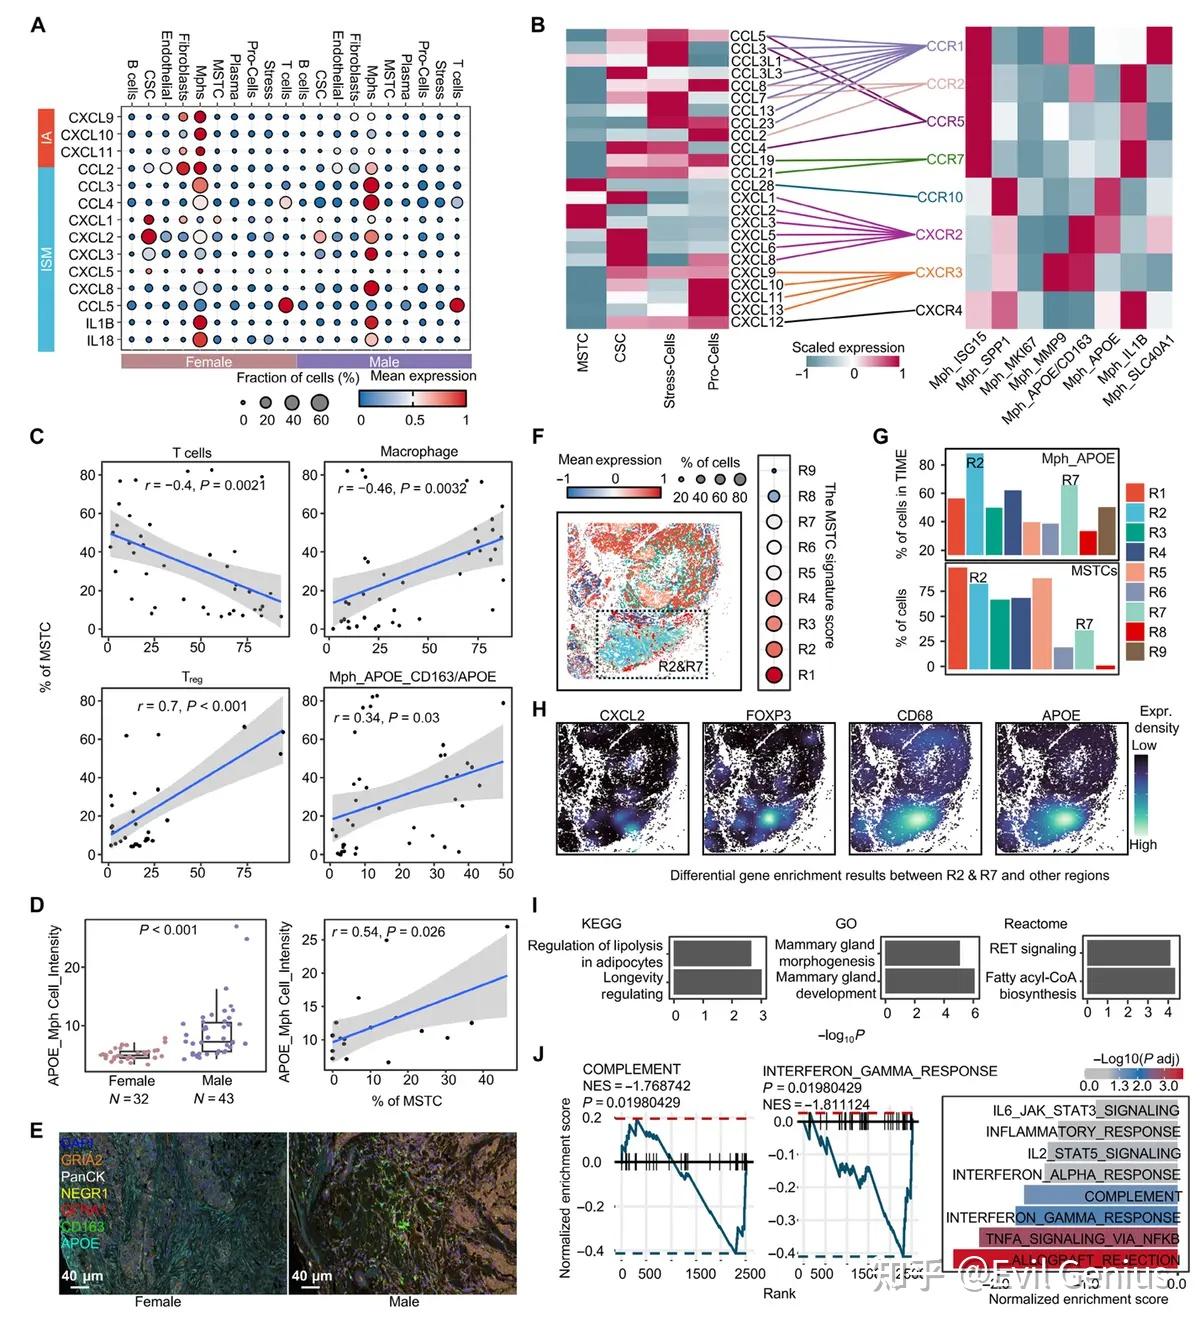
细胞因子和趋化因子分析:
- 点图显示主要细胞类别中选定的细胞因子和趋化因子,按性别分组
- 基因分为免疫激活相关(IA)和免疫抑制/髓系抑制(ISM)类别
- 圆大小表示表达细胞比例;颜色表示平均表达
配体-受体分析:
- 缩放表达热图显示癌细胞cluster(左)和TAMcluster(右)之间的细胞因子和趋化因子配体-受体相互作用
- 相互作用由线连接,线颜色由主导的TAM cluster着色
MSTC比例与免疫细胞的相关性:
- MSTC比例与TIME/总巨噬细胞、TIME/APOE⁺/CD163⁺巨噬细胞、Treg细胞比例之间的Pearson相关性
- 在T细胞中,r=-0.4,P=0.0021
- 在巨噬细胞中,r=-0.46,P=0.0032
- 在Treg中,r=0.7,P<0.001
- 在Mph_APOE_CD163/APOE中,r=0.34,P=0.03
APOE⁺巨噬细胞强度:
- 比较女性和男性MBC样本中APOE⁺巨噬细胞强度
- 女性n=32,男性n=43
- P<0.001
- APOE⁺巨噬细胞强度与MSTC百分比的Pearson相关性:r=0.54,P=0.026
mIHC图像:
- 代表性mIHC图像显示女性和男性MBC样本中GRIA2、PanCK、NEGR1、GFRA1、CD163和APOE的表达
- 比例尺,40 μm
BANKSY空间区域分析:
- 使用BANKSY方法对显示最高MSTC特征评分的Visium HD数据集进行精细空间区域分析
- 鉴定出9个感兴趣的空间区域,其中区域R1至R4显示高MSTC特征评分,R5至R7显示中等评分,R8和R9显示最低评分
- 通过计算每个区域内MSTCs和APOE⁺/CD163⁺巨噬细胞的比例,鉴定出区域R2和R7作为空间共富集的关键区域
- 为确认这些发现的可重复性,对具有足够细胞覆盖的其他Visium HD数据集应用相同的空间分析,产生一致的MSTCs和免疫抑制巨噬细胞之间的空间共定位模式
空间热图:
- 空间热图突出显示R2和R7与其他区域相比的基因表达水平
- 包括CXCL2、FOXP3、CD163和APOE
KEGG富集:
- R2和R7中差异基因通路的富集结果
- 脂质分解调节、乳腺形态发生、乳腺发育、RET信号、脂肪酸辅酶A生物合成
GSEA分析:
- 基于GSEA分析R2和R7中基因特征的富集
- COMPLEMENT、INTERFERON_GAMMA_RESPONSE、IL6_JAK_STAT3_SIGNALING、INFLAMMATORY_RESPONSE、IL2_STAT5_SIGNALING、INTERFERON_ALPHA_RESPONSE、COMPLEMENT、TNFA_SIGNALING_VIA_NFKB、ALLOGRAFT_REJECTION
与其他区域相比:
- 这些关键焦点区域具有最高的神经信号强度,伴随最高的APOE⁺CD163⁺巨噬细胞信号和Treg信号(FOXP3)
- 与其他区域相比,焦点区域中高表达基因显著富集于脂肪酸代谢、乳腺发育和RET信号相关通路
- GSEA分析显示焦点区域中多个免疫激活通路的选择性下调
- 最显著的是,通过核因子κB的肿瘤坏死因子-α信号和同种异体移植排斥通路显示最显著的抑制,以及补体信号和干扰素-γ反应通路
- 这些结果表明,MBC中MSTCs富集区域与关键抗肿瘤免疫通路的选择性下调重合,特别是那些涉及巨噬细胞介导免疫和T细胞反应的通路,这一模式与免疫抑制微环境一致,但不足以确定MSTCs是否是这些状态的起始原因
4.6 MBC中MSTCs与巨噬细胞亚群之间的细胞-细胞通讯
空间距离 based 基因表达梯度分析:
- 参考Reina-Campos等人建立的方法,开发了空间距离 based 基因表达梯度分析方法
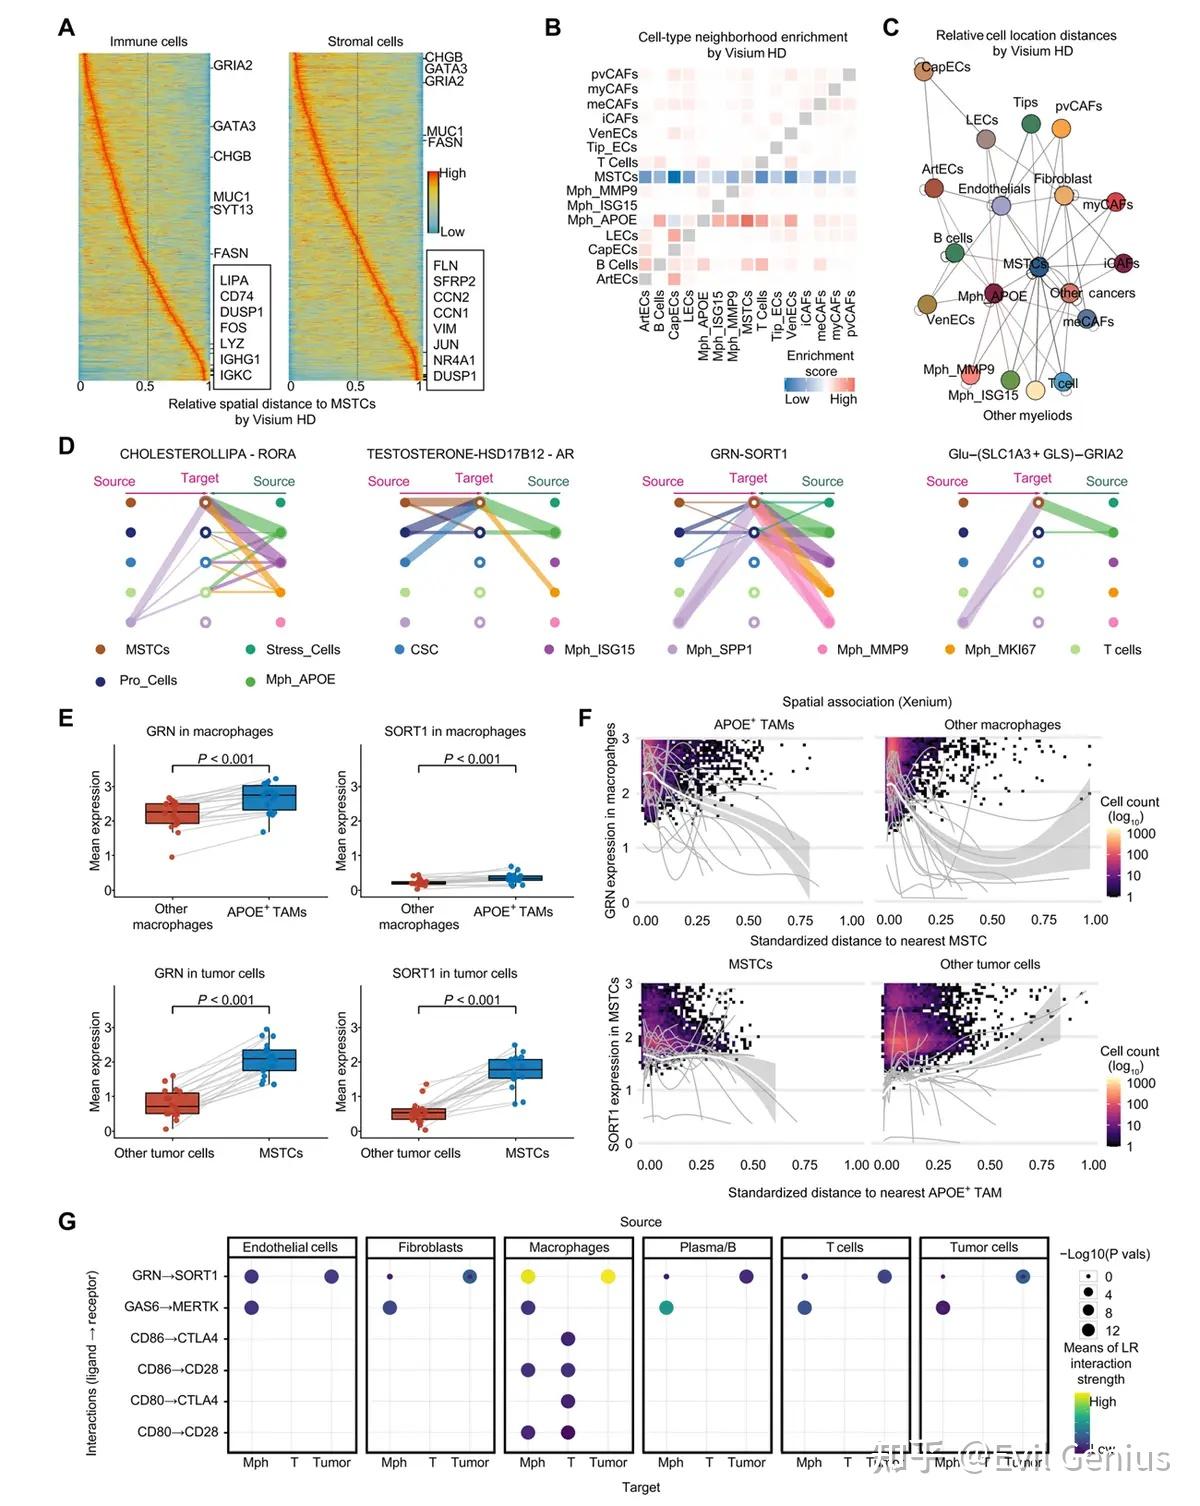
- 通过计算肿瘤微环境中免疫细胞和基质细胞到最近5个MSTCs的平均欧几里得距离,观察基因表达梯度与相对距离之间的空间分布关系
- 结果显示,随着细胞间相对距离增加,基因表达梯度显著变化
- 肿瘤微环境中免疫细胞和基质细胞功能相关基因的表达水平均随与MSTCs相对距离的增加而逐渐增加
- 包括免疫功能相关的CD74、IGHG1和IGKC,以及血管生成相关的CCN1、CCN2和VIM基因
- 这一发现表明,MSTC富集区域与功能抑制性肿瘤微环境特征重合
- 空间域共富集分析显示,APOE⁺巨噬细胞与ISG15⁺巨噬细胞、MMP9⁺巨噬细胞和MSTCs具有高共定位关系,这与单细胞水平分析结果高度一致
- 这些模式表明MBC中MSTCs与多个巨噬细胞亚群之间存在密切的空间和转录协调,提出这些群体可能相互影响的可能
细胞通讯网络分析:
- 系统分析MBC中不同细胞类型之间的细胞间通讯
- 细胞通讯网络分析结果显示,来自APOE⁺巨噬细胞、SPP1⁺巨噬细胞和ISG15⁺巨噬细胞的通讯信号在MBC中最活跃
- 这些巨噬细胞亚群被预测通过两条候选信号途径与MSTCs通讯:
- 通过与MBC中脂质代谢和局部激素代谢相关的胆固醇和睾酮信号通路
- GRN-SORT1和谷氨酸受体[Glu-(SLC1A3+GLS)-GRIA2]信号网络,是与MSTCs相互作用的候选途径,可能与其肿瘤相关转录程序相关
- 特别有趣的是,GRN-SORT1轴在神经元存活和功能维持中起重要作用,与神经退行性疾病密切相关
- 在该信号通路中,几乎所有巨噬细胞亚群和癌细胞亚群都与MSTCs有丰富的相互作用
- 比较TCGA FBC患者队列和GSE31259中74例MBC患者
- 结果一致显示,在MBC患者中,GRN-SORT1表达水平正相关,而在女性中存在可忽略的负相关
Xenium In Situ验证:
- 收集24个独立石蜡包埋MBC标本,使用10x Genomics的Xenium In Situ平台在5001基因面板上进行单细胞分辨率空间转录组学分析
- 由于Xenium In Situ平台检测的基因面板有限,对Xenium数据进行独立分析和注释程序
- 质量过滤后,从24个独立样本中保留286,651个细胞
- 使用Scanyp中的Harmony方法整合样本,并基于主要基因标记表达注释细胞类型
Xenium数据分析:
- 首先,验证Visium HD分析中观察到的MSTCs和APOE⁺巨噬细胞之间的空间共定位模式
- 空间邻近分析显示,与具有其他肿瘤细胞亚型的区域相比,APOE⁺巨噬细胞在MSTCs高密度区域显著富集
- MSTCs和APOE⁺巨噬细胞之间的平均最近邻距离显著短于其他肿瘤细胞和APOE⁺巨噬细胞之间的距离,确认这两种细胞类型之间的优先空间关联
- 其次,检查MSTC特征评分和脂肪酸代谢途径的空间共表达模式
- 在独立Xenium数据集中,细胞水平分析进一步显示MSTC特征评分与脂肪酸代谢评分正相关
- 这一结果为MSTC相关程序与脂肪酸代谢之间的耦合提供了额外的空间转录组支持,尽管效应量适中
GRN-SORT1信号:
- 在Xenium In Situ平台中,发现所有24个MBC样本均表现出高GRN-SORT1信号活性水平
- 空间分析显示SORT1在肿瘤细胞(包括MSTCs)中表达,而GRN表达富集在邻近MSTC富集区域的TIME/巨噬细胞 compartment
- 此外,Xenium In Situ数据的配体-受体相互作用分析显示,MBC中的肿瘤相关巨噬细胞通过GRN-SORT1信号与肿瘤细胞通讯,并表达与T细胞受体表达相关的CTLA4相关配体,表明潜在的巨噬细胞-T细胞通讯通过CTLA4相关相互作用
讨论
研究背景与意义:
- 近期研究越来越清楚地表明,性别特征是导致肿瘤异质性和影响肿瘤发展与进展的关键因素,特别是在TIME重塑和代谢途径调节中发挥重要作用
- 尽管有证据表明脂肪酸代谢影响MBC的免疫抑制状态,但MBC的罕见性限制了深入研究
- 近期单细胞和空间研究已绘制了成人和衰老乳腺组织、转移性乳腺癌和TNBC,定义了上皮多样性、空间肿瘤结构和免疫-基质组织
- 然而,MBC在这些图谱中仍然代表性不足
- 研究提供了比较MBC和FBC的全面单细胞和空间转录组分析
MSTCs的特征:
- MSTCs在男性疾病中富集,在女性疾病中罕见,其富集与较差的DFS相关
- 神经元样分化现象在其他肿瘤类型中也有报道,如前列腺癌中的神经内分泌分化与治疗耐药和不良预后相关,肺癌中的神经内分泌特征与侵袭性表型相关
- 然而,乳腺癌中的神经元样分化此前很少报道
- 研究提供了MBC富集恶性细胞状态的全面单细胞和空间表征
- 这些细胞表现出高度恶性的上皮表型;然而,确切的潜在机制仍有待阐明
- 尽管因果关系尚未完全理解,研究推测这一现象可能类似于前列腺癌中的神经内分泌分化,代表MBC进化过程中的特定适应性改变
J_M1/J_M2框架的细化:
- 相对于先前的bulk分类,数据细化了J_M1/J_M2框架的解释
- Bulk研究(包括Johansson和Severson的工作)定义了MBC中的J_M1/J_M2亚型,J_M2标签在聚合水平上经常混合神经元和免疫激活信号
- 在单细胞分辨率下,这些成分解耦:MSTCs捕获神经元成分,而免疫激活信号主要来自其他癌细胞状态和免疫细胞
- 这种解耦解释了为什么肿瘤可以在bulk J_M2上得分高,但当MSTCs占主导时显示不利DFS,并支持通过细胞状态和空间视角解释bulk亚型
脂质代谢背景:
- 脂质代谢提供了第二个背景轴
- Bulk研究经常报道脂肪酸代谢与血管生成相关
- 研究的细胞水平数据细化了这一观点:定义MSTCs的神经代谢程序与脂质代谢的耦合比与血管生成的耦合更强
- 因此,脂质和血管生成信号可以在bulk水平分析中共变,而MSTCs在单细胞分辨率下显示优先的神经-脂质代谢关联,血管生成相关耦合较弱
- 这解决了bulk和单细胞结果之间的明显差异
MSTCs、激素受体表达和局部类固醇代谢程序:
- MSTC特征评分与ER表达之间的正相关可能反映大多数MBC发生的ER阳性/管腔上皮背景,与MBC中已知的激素受体阳性疾病 predominance 一致
- 然而,PR表达不应在单细胞分辨率下被解释为ER活性的简单线性替代物
- 尽管PR长期以来被用作ERα功能的生物标志物,但PR不仅仅是ER诱导的靶基因,还可以调节ERα染色质结合和转录输出
- 此外,ER阳性乳腺癌中PR表达的缺失或减少可能反映ER和生长因子信号通路之间 cross-talk 的改变,而非ER活性的完全丧失
- 因此,MSTC评分与ER的正相关,加上与PR的弱相关,表明MSTCs保留ER/管腔背景,但不仅仅由 canonical ER-PR转录输出定义
- 在这方面,细胞-细胞通讯分析中鉴定的胆固醇和睾酮相关配体-受体信号应被解释为MBC微环境中候选的局部脂质/类固醇代谢相互作用,而非MSTCs由经典ER信号驱动的直接证据
- 这一解释与先前显示MBC中广泛的类固醇激素受体相互作用和胆固醇作为类固醇激素合成前体的作用一致
- 未来的研究需要整合ER/PR/AR染色质占据、局部类固醇代谢谱分析和功能扰动实验,以确定激素相关信号如何促进MSTC生物学
MSTCs与免疫抑制微环境:
- 鉴定了MSTCs与MBC中免疫抑制微环境特征之间的潜在联系,包括减少的MHC I/II表达和CXCR2相关的推断与APOE⁺/CD163⁺巨噬细胞的相互作用
- APOE是一个在肿瘤和免疫细胞中广泛表达的基因,主要参与脂蛋白代谢
- 报告表明APOE⁺巨噬细胞与透明细胞肾癌的早期复发以及侵袭性肢端黑色素瘤的动态进化和免疫抑制相关
- 鉴定了MBC中MSTCs和APOE⁺/CD163⁺巨噬细胞群体之间的推断通讯模式和空间关联
- 结合空间转录组和mIHC证据,这些发现支持MSTC富集区域周围存在巨噬细胞富集的免疫抑制 niche,尽管功能相互作用仍有待实验验证
研究局限性:
- 由于MBC样本稀缺,队列主要为亚洲人,所有收集的MBC标本均经组织学确认为浸润性导管癌,限制了向其他人群和组织学亚型的推广
- BRCA2和其他关键种系或体细胞变量未分析,因为这项回顾性、多中心研究缺乏统一的种系检测和匹配的肿瘤DNA测序
- 为避免偏差,未从表达替代物或scRNA衍生的拷贝数代理推断BRCA2状态;未来队列应纳入统一的WES/WGS或靶向DNA面板与匹配正常组织进行整合建模
- 尽管鉴定了如GRN-SORT1等推定途径,功能验证仍需要专门的扰动实验
- 跨scRNA-seq和空间平台的细胞类型比例直接比较应谨慎解释,因为这些数据集来自不同个体而非匹配的肿瘤样本
- 因此,观察到的组成差异可能反映平台特异性效应和患者间或区域异质性
- 因此,主要使用空间数据集验证空间定位和组织组织,而非作为细胞类型丰度绝对跨平台差异的证据
- 尽管SeekSpace和Visium HD能够对主要细胞谱系进行空间映射,但未对相对于MSTCs的所有免疫细胞亚群进行全面跨平台分析
- 这一限制反映了平台在免疫细胞捕获和注释方面的差异,以及使用来自不同个体的非匹配组织切片
- 这些因素限制了稀疏免疫群体如B细胞和一些T细胞亚群的稳健比较
- 因此,专注于可重复的空间模式,包括MSTC富集区域、APOE⁺/CD163⁺巨噬细胞邻近性、免疫/基质基因梯度和Xenium验证
- 需要更大的匹配空间队列来充分表征相对于MSTCs的T细胞、B细胞和髓系分布
- 鉴于当前空间转录组学的成熟度,无法对MBC微环境的空间组织进行更深入的功能分析
- Visium HD中的细胞分割仍然具有挑战性:肿瘤和微环境细胞的高度不规则形态增加了边界不确定性,可能影响分析和解释
- 尽管使用10x Genomics Xenium In Situ和SeekSpace细胞核测序进行交叉验证,但Xenium的有限基因面板和SeekSpace较低的免疫细胞捕获限制了对MBC TIME的全面了解
- 空间技术和计算的持续进步应能够实现更深入的 interrogate 和更广泛的验证
总结:
- 研究提供了MBC的全面单细胞和空间转录组资源,并鉴定了具有独特神经-脂质、基因组应激和免疫代谢空间特征的MBC相关恶性细胞状态
- 这些发现为未来旨在改善MBC生物学理解和临床管理的机制和治疗研究提供了假设生成框架
- 然而,由于研究基于观察性单细胞和空间转录组数据,没有功能扰动实验,此处鉴定的关联的机制相关性和因果方向仍有待确定
材料和方法
10x Chromium scRNA-seq:组织处理、文库制备和测序
- 新鲜手术组织在冰上运输在含有10 ml 1× DPBS的无菌培养皿中
- 组织在冰上切碎,在37°C下在0.25%胰蛋白酶和脱氧核糖核酸酶I中解离约40分钟
- 细胞悬液通过40-μm过滤器过滤,进行RBC裂解,用含2% FBS的1× DPBS洗涤
- 使用Countess II自动细胞计数器通过0.4%台盼蓝染色评估细胞活力
- 单细胞加载到Chromium Controller上生成Gel Bead-in-Emulsions
- 文库根据制造商协议制备,质量检查后,在Illumina NovaSeq 6000上使用双端化学(2×150)测序
10x Genomics Visium HD FFPE空间转录组学:文库制备和测序
- 通过RNA QC(DV200>30%)的FFPE样本切片5 μm到Visium Gene Expression slides上
- 脱蜡、再水化、H&E染色
- 使用Visium HD Spatial Gene Expression Reagent Kit进行探针杂交、探针释放和文库构建
- 文库在Illumina平台上以双端150碱基对模式测序
SeekSpace单细胞空间转录组学:文库制备和测序
- 新鲜冷冻组织在冷冻切片机上切片10至20 μm
- 感兴趣区域放置在SeekSpace Chips上
- 使用SeekSpace Single Cell Spatial Transcriptome-seq Kit制备带空间条形码的单核悬液
- 核在Countstar Rigel S2上用AO/PI计数
- 核分成8个PCR管进行逆转录
- 使用SeekOne DD Chip S3生成乳液液滴
- 文库用VAHTS DNA Clean Beads纯化,QC检查,在Illumina NovaSeq X Plus(PE150)上测序
10x Genomics Xenium In Situ转录组学: assay 和成像
- FFPE切片(5 μm)按照10x Genomics User Guides CG000578和CG000580处理
- Xenium Prime 5K Human Pan Tissue and Pathways Assay(PN-1000671)按照CG000760进行
- 切片在50°C下与探针集杂交16至24小时,洗涤、连接和扩增
- 细胞分割染色使用Xenium Cell Segmentation Staining Reagents
- 自发荧光淬灭和DAPI染色后,切片在Xenium Analyzer上成像和解码
- 运行后H&E染色按照CG000613进行
多重免疫组化
- mIHC在4-μm厚FFPE全组织切片上进行,使用顺序一抗染色 paired with TSA 7-color kit
- 脱蜡切片与抗panCK抗体孵育30分钟,然后与抗兔/小鼠HRP偶联二抗孵育10分钟
- 使用TSA 520显色10分钟
- 切片在TBST缓冲液中洗涤,转移到预热的柠檬酸溶液(90°C)中,使用微波炉在最大功率的20%下热处理15分钟
- 冷却至室温
- 对以下抗体/荧光染料重复相同过程:抗GRIA2、抗panCK、抗NEGR1、抗APOE、抗GFRA1和抗CD163
- 每张切片用两滴DAPI处理,洗涤,手动盖片
- 切片风干,用Pannoramic MIDI II成像
- 图像使用Indica Halo软件分析
scRNA-seq数据预处理
- 原始数据使用Cell Ranger pipeline(版本7.1.0)分析
- 使用STAR算法将FASTQ输出与GRCh38参考基因组比对
- 使用Seurat(版本5.0.1)R包进行所有后续分析
- 排除表达基因<200或>6000的细胞
- 线粒体UMI百分比设置为小于25%
- 使用NormalizeData、FindVariableFeatures和ScaleData函数标准化所有数据
- 使用IntegrateLayers函数去除技术变异(method=RPCAIntegration)
- 使用RunUMAP函数计算前50个主成分(PCs)
- 在缩放矩阵上使用前50个PC分析组件进行UMAP降维
空间数据处理
- 对于10x Visium HD空间转录组数据,使用微调的Cellpose模型在最大投影DAPI染色图像上分割细胞核
- 使用Baysor基于转录本身份和位置预测细胞边界分割
- 使用alphashape Python包将细胞边界可视化为多边形
- 在下游处理之前,过滤掉核转录本计数n<8、总转录本计数n<20或总转录本计数n>800的细胞
细胞聚类和注释
- 使用Seurat::FindNeighbors和Seurat::FindClusters(分辨率0.8)对整合数据进行初始聚类分析
- 基于已知标记基因手动注释无监督聚类获得的细胞cluster
- 标记基因包括T细胞(CD3D、CD3E和CD3G)、B细胞(CD19、CD79A和CD79B)、浆细胞(IGHM、CD38和PRDM1)、肥大细胞(MS4A2、TPSB2和TPSAB1)、髓系细胞(CD68、LYZ、CD14、FCGR3A、S100A8和S100A9)、内皮细胞(ENG、KDR和PECAM1)、成纤维细胞(COL1A1、COL1A2、FN1和DCN)和上皮细胞(EPCAM、KRT8、KRT18、KRT19和MUC1)
- 使用Seurat::DotPlot函数可视化,基于cluster内标记基因的表达水平和比例注释细胞身份
- 进行第二轮聚类以进一步表征肿瘤微环境中主要细胞类型的亚型
- 在第二轮聚类中,使用50个PC进行降维和无监督聚类(分辨率1)
- 使用基于大语言模型(LLM)的共识注释方法增强注释准确性
- 使用Seurat::FindAllMarkers识别每个cluster的DEGs
- DEGs通过交互式共识注释系统处理,利用多个AI模型(Claude-3.5-Sonnet、Gemini-2.0-Flash、Qwen-Max和GPT-4o)提供MBC的组织特异性细胞类型注释
- 由于mLLMCelltype仅将巨噬细胞广泛分类为M1和M2亚型,基于每个巨噬细胞cluster特异的高表达基因进行额外手动注释
空间解卷积(RCTD)
- 根据scRNA-seq数据集,应用spacexr(版本2.2.0)推断每个bin的细胞类型组成
- 在creat.RCTD函数中使用默认参数,除了每个细胞类型的最小细胞数>1和每个像素的最小UMI计数>1
- 在run.RCTD函数中将mode参数设置为"double"
细胞-细胞通讯分析
- 使用CellChat软件(版本2.1.2)对scRNA-seq数据进行细胞-细胞通讯分析
- 仅进一步评估在>1%细胞中表达的受体和配体
- 如果配体或受体不可测量,则认为细胞-细胞通讯不存在
通路富集分析
- GO富集分析: 使用clusterProfiler:gseGO(版本4.8.1)R包对每个细胞类型的DEGs进行分析
- GSEA: 使用GseAVis:gseANb(版本0.0.8)R包
- KEGG: 使用ClusterGVis:enrichCluster(版本0.1.0)R包
- ssGSEA分析: 使用R singleeagset包(版本0.1.2.9000)
- 使用msigdbR包(版本7.5.1)中的人类hallmark基因集作为富集分析的感兴趣基因集
- 差异在P<0.05时被认为具有统计学显著性
发育轨迹
- 使用CytoTRACE(版本0.3.3)和Monocle(版本2.12)推断人类肿瘤细胞的发育轨迹
- 来自男性和女性scRNA-seq样本的肿瘤细胞被 pooled
- 为减少计算负担同时保留原始细胞亚型组成,细胞按注释的细胞亚型分层并按比例 downsampled 至约50,000个细胞
- CytoTRACE基于转录多样性概念
- 对于Monocle 2,使用newCellDataSet函数从cluster注释的Seurat对象构建CellDataSet对象
- 使用DifferentialGeneTest函数从每个cluster推导DEGs,使用q<1×10⁻⁵的基因按伪时间排序细胞
- 使用DDRTree算法进行降维,然后沿轨迹排序细胞
- 从相同的 downsampled 肿瘤细胞对象使用原始计数计算CytoTRACE2评分
- CytoTRACE2相对评分用作分析的肿瘤细胞群体内发育潜力的推断测量,较低评分表示较低的推断发育潜力
- CytoTRACE2相对评分然后投影到Monocle轨迹上
CNV推断
- 为识别恶性和非恶性细胞,使用两种互补方法在每个样本中自信区分恶性和非恶性细胞
- 为更准确验证鉴定的癌细胞,还使用R包inferCNV评估CNV水平
- 以免疫细胞(T细胞、B细胞、巨噬细胞和肥大细胞)和基质细胞(成纤维细胞和内皮细胞)作为对照组,上皮细胞作为测试组
- 为量化转录组推断的CNV负荷,从inferCNV输出矩阵计算每个恶性细胞的inferCNV评分
- 评分定义为跨染色体片段的inferCNV值的平方和
- 对于每个样本和恶性细胞组,计算中位inferCNV评分并用于样本水平比较
- P值使用双尾t检验计算
TCGA数据和生存分析
- 使用R包easyTCGA(版本0.0.4.200.0)下载TCGA泛癌基因表达矩阵和样本临床信息
- 使用R包Survminer(版本0.4.9)中的ggsurvplot(版本0.4.9)函数绘制Kaplan-Meier生存曲线
功能模块评分
- 使用Seurat中的AddModuleScore函数计算scRNA-seq、SeekSpace空间转录组学和Visium HD空间转录组学中的特征评分
- 基因集包括:神经营养元模块(GRIA2、NEGR1、GFRA1、ROBO1、ROBO2、SHANK2和CHGB)、血管生成基因集(msigdb, TUMOR_ANGIOGENESIS)、脂肪酸基因集(msigdb, FATTY_ACID_METABOLISM)和谷氨酸信号基因集(msigdb, GLUTAMATE_RECEPTOR_ACTIVITY)
调节子网络
- 使用R包SCENIC(版本1.1.3)探索调节子网络,分析转录因子及其推定靶基因的共表达
- 使用默认参数构建和评分基因调控网络
- 使用原始计数矩阵通过runCorrelation和runGENIE3函数构建共表达网络,通过AUCell识别活跃基因网络
- 每个细胞的调节子活性计算为推定靶基因的平均归一化表达
- 为识别MSTCs和其他细胞类型之间差异活跃的转录因子,从SCENIC结果中提取regulonAUC数据并计算每组的平均活性评分
- 使用倍数变化和差异阈值识别在MSTCs中显著更高活性的转录因子
- 使用自定义R函数计算CSI以评估转录调控关系
- 应用CSI阈值0.5,使用Ward.D2方法进行层次聚类以识别调控模块
- 使用ComplexHeatmap可视化得到的CSI矩阵和模块分配
NMF分析
- 为研究恶性细胞中肿瘤异质性背后的表达程序,使用cNMF Python包进行NMF分析
- 选择至少有150个恶性肿瘤细胞的患者进行分析
- 对于每个肿瘤,UMI矩阵通过将每个基因按每个细胞的总UMI计数归一化转换为每百万计数,然后进行log₂转换
- 数据然后通过减去每个基因在所有细胞中的平均表达进行均值中心化
- 过滤在至少2%细胞中表达的基因,将所有负值设置为零
- 使用因子数(K)范围从5到12进行NMF分析,使用1000次迭代和阈值0.4
- 表达程序最初定义为每个K的前150个基因(按NMF评分排序)
- 出现在少于75个细胞中的因子被排除
- 稳健的NMF程序基于Jaccard相似性使用欧几里得(1-Jaccard相似性)距离作为距离度量进行层次聚类
- MPs基于代表性基因及其富集的生物学功能定义
神经营养信号分布的空间距离分析
- 为量化细胞与神经营养信号中心之间的空间关系,开发了基于距离的分析方法
- 首先,计算神经营养、血管生成、糖酵解和脂肪酸代谢的通路评分,异常值 capped 在第95百分位数以减少极端值的影响
- 从组织切片提取空间坐标,使用min-max归一化到0到1范围,以标准化不同组织维度的测量
- 使用K-means聚类分析细胞空间分布,以识别代表高细胞浓度区域的密度中心
- 使用肘部法确定最佳聚类数,评估k值从1到10的cluster内平方和
- 基于此分析,选择k=3作为最佳聚类数
- 使用25次随机初始化进行K-means聚类,以确保稳健的cluster识别
- 对于每个细胞i,计算到K个中心的最小欧几里得距离dᵢ并归一化为dᵢ'∈[0,1]
- 细胞按dᵢ'排序并以100个细胞为一组进行分箱;在每个箱内,计算dᵢ'和通路评分的中位数
- Pearson相关性量化空间邻近性与通路活性之间的关联
- 计算Pearson相关系数以评估与癌细胞中心的空间邻近性与各种通路活性之间的关系
空间邻近性和基因表达梯度分析
- 为研究不同细胞类型与MSTCs之间的空间关系,计算每个细胞到其最近参考细胞的距离
- 对于每个非MSTC,使用空间坐标系中的欧几里得距离计算到前k个最近MSTCs(k=3)的中位距离
- 使用自定义Python函数进行分析,使用scipy.spatial.distance.cdist进行高效距离矩阵计算
- 进行基因表达梯度分析以识别与到MSTCs空间距离相关的基因
- 使用改进的scVelo热图方法,计算每个基因表达与所有免疫或基质细胞中到MSTCs距离之间的Pearson相关系数
- 基因被过滤为仅包括在超过5%细胞中表达的基因
- 热图可视化使用卷积平滑与用户定义的箱(n bins=10)以揭示沿空间梯度的表达趋势
总体结论
研究通过多平台单细胞和空间转录组学,构建了男性乳腺癌(MBC)的全面单细胞空间图谱,覆盖超过660,000个细胞。研究鉴定出男性特异性肿瘤细胞(MSTCs),在MBC中富集(约40%的恶性细胞),在FBC中罕见(约5%),并与较差的无病生存相关。MSTCs表现出神经转录程序、增加的拷贝数变异负荷、与脂肪酸代谢信号的空间耦合,以及减少的抗原呈递特征。MSTC富集区域与APOE⁺/CD163⁺巨噬细胞空间相关,GRN-SORT1成为候选的巨噬细胞-肿瘤相互作用轴。这些发现定义了MBC相关的恶性状态及其免疫代谢空间背景,为理解MBC的独特生物学特征和开发靶向治疗策略提供了重要理论基础和数据集。
生活很好,有你更好。
原创声明:本文系作者授权腾讯云开发者社区发表,未经许可,不得转载。
如有侵权,请联系 cloudcommunity@tencent.com 删除。
目录
腾讯云开发者

Copyright © 2013 - 2026 Tencent Cloud. All Rights Reserved. 腾讯云 版权所有
深圳市腾讯计算机系统有限公司 ICP备案/许可证号:粤B2-20090059  粤公网安备44030502008569号
腾讯云计算(北京)有限责任公司 京ICP证150476号 | 京ICP备11018762号