细数一下目前空间转录组存在的问题
原创
细数一下目前空间转录组存在的问题
原创
追风少年i
发布于 2026-11-05 10:44:35
发布于 2026-11-05 10:44:35
作者,Evil Genius
有的学员问现在Atera,Xenium高精度都出来了,是不是尽量不选择visium低精度的?如果是我,研究肿瘤的方向的,我依然还是喜欢scRNA + visium,其次经费充足,选择scRNA + xenium 5k,更充足就选择Atera。
今天我们来细数一下空间转录组存在的问题,但是大家要有意识,有问题,才有机会,当没有任何问题的时候,也就没有几乎了,就像单细胞现在问题很少了,也就意味着单细胞的机会也很少了。
经常听到网上有人抱怨空转的数据这不好,那不好的,如果空转真的是完美的数据,一分析就能发好文章,扪心自问轮得到自己么?要你分析,就是要你解决问题。
这一篇我们来细数一下目前空间转录组存在的问题
一、组织切片厚度与真实三维细胞结构不匹配
这是一个非常重要、但在空间转录组结果解读中经常被忽略的问题。
1. 5–10 μm 的切片厚度并不等于单细胞的完整厚度
常规空间转录组实验通常使用组织切片。不同平台和样本类型的切片厚度有所差异,5–10 μm 是较常见的范围,但并不是所有平台的固定要求。
需要注意的是:
细胞并不是一个直径固定的球体。
不同细胞的三维尺寸和形态差异很大:
细胞类型 | 典型形态特征 | 与切片厚度的关系 |
|---|---|---|
淋巴细胞 | 细胞体相对较小,核占比较高 | 5–10 μm 切片可能仅包含细胞的一部分 |
单核/巨噬细胞 | 细胞体较大,形态不规则 | 切片可能截取细胞的局部 |
成纤维细胞 | 细胞细长,具有突起 | 细胞可能跨越较大的二维区域 |
内皮细胞 | 扁平、沿血管排列 | 细胞厚度与平面内尺寸差异明显 |
神经元 | 具有复杂的轴突和树突结构 | 二维切片难以完整描述其三维结构 |
这里要避免一个误区:不能简单认为“5 μm 小于细胞直径,因此一定无法实现单细胞分析”。
更准确的表述是:
切片厚度与细胞三维尺寸不匹配,使得组织切片通常只包含细胞的一部分,而不是完整的三维细胞。
例如,一个细胞的三维结构可能延伸到切片上下方,而当前切片只能提供其中一部分信息。
因此,空间转录组获得的细胞表达谱,实际上是受切片几何位置影响的局部表达信息。
2. 二维切片会导致细胞截断
假设一个细胞沿 Z 轴的厚度为 15 μm,而切片厚度只有 5 μm。
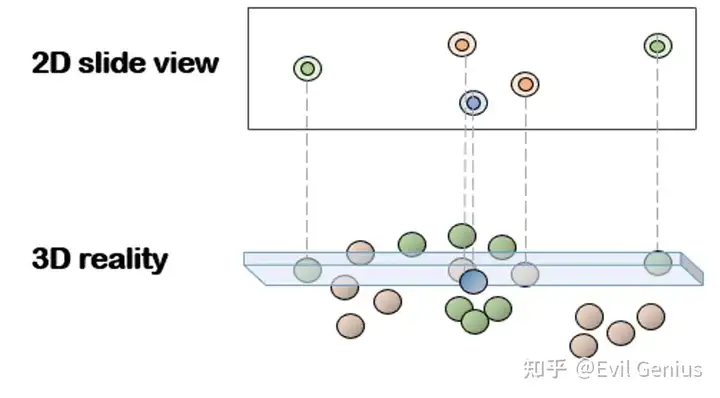
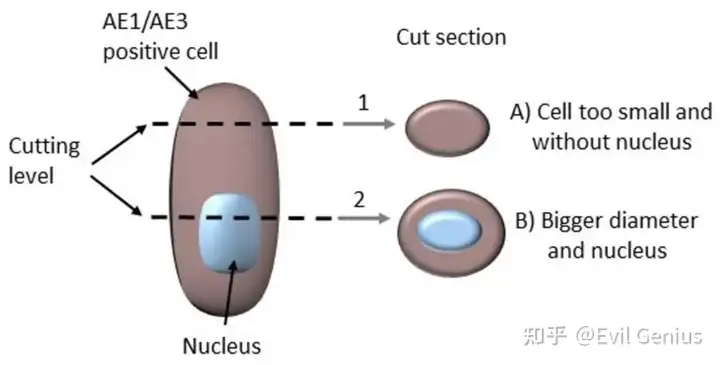
那么可能出现以下情况:
- 细胞核被完整切到,但胞质只保留一部分;
- 细胞核被切掉,但胞质或细胞突起仍然存在;
- 同一个细胞在相邻切片中出现不同的形态;
- 细胞的一部分转录本被保留,另一部分随切片丢失。
这会直接影响细胞分割和基因表达定量。
例如,某个细胞的胞质基因表达很强,但当前切片只包含细胞核附近区域,那么该细胞可能表现为低表达,甚至被错误地归类为另一种细胞状态。
这不是简单的测序深度不足,而是取样几何结构造成的信息缺失。
3. 切片上下方向的细胞重叠问题
二维图像中的细胞边界,不一定代表三维组织中的真实细胞边界。
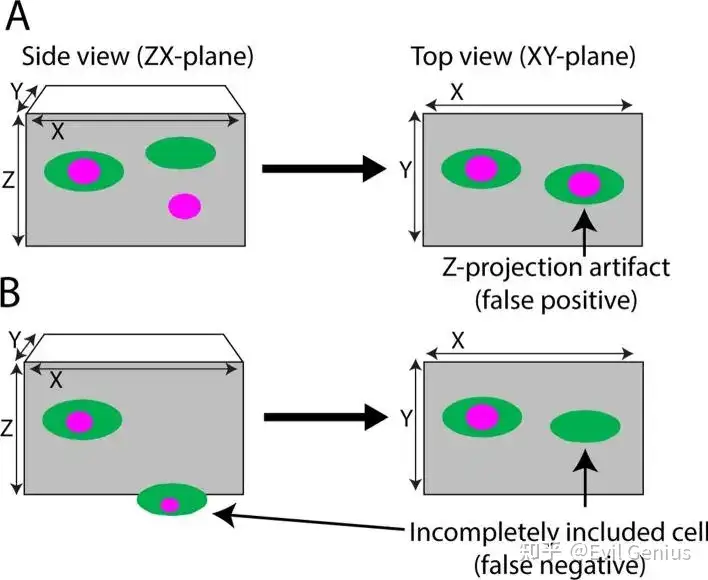
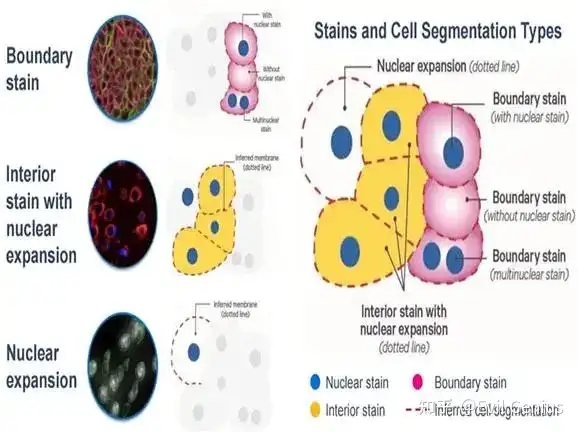
考虑两个细胞:
- 细胞 A 位于切片上方;
- 细胞 B 位于切片下方;
- 两者在 XY 平面上的投影存在重叠。
在二维图像中,它们可能表现为一个连续区域。
即使使用细胞核染色、膜染色或者深度学习分割算法,也不一定能够准确判断两个细胞在 Z 轴上的真实关系。
这里需要特别强调:
细胞分割算法通常是在二维图像中推断细胞边界,而不是直接恢复细胞的完整三维形态。
如果输入数据只有单层二维图像,算法无法凭空恢复没有被采集的 Z 轴信息。
但也不能因此说所有细胞分割都无法解决上下分布问题:
- 对具有明显细胞核、膜边界清晰的细胞,分割可以较准确;
- 对存在明显重叠、边界不清的细胞,误差会增大;
- 对真正的三维成像数据,可以通过 Z-stack 和三维分割改善;
- 但三维成像也不能恢复组织切片过程中已经丢失的结构。
目前关于组织厚度、细胞边界和二维投影问题的综述均指出,这些因素会影响细胞识别及空间关系推断。
4. 连续切片重建也不能完全解决
一种常见解决思路是:
- 连续切片;
- 每张切片分别进行空间转录组分析;
- 利用组织形态进行配准;
- 最终重建三维组织结构。
但是仍存在问题:
问题 | 具体表现 |
|---|---|
切片之间的形变 | 组织在切片过程中发生拉伸、压缩或破损 |
配准误差 | 相邻切片的细胞位置不能完全对应 |
细胞重复或遗漏 | 同一个细胞可能出现在多个切片,也可能未被完整采集 |
分子信息不连续 | 不同切片中的转录本不是同一批分子 |
三维细胞身份难确定 | 不能仅凭空间位置确认相邻切片中的细胞属于同一个细胞 |
因此,连续切片重建可以帮助研究三维组织结构,但并不等于实现了完整的三维单细胞转录组测量。
二、细胞分割(Cell Segmentation)仍然是核心瓶颈
细胞分割是空间转录组从“空间位置上的分子检测”走向“细胞水平表达分析”的关键步骤。
尤其是 Visium HD、Stereo-seq 这类高分辨率测序平台,分割和转录本归属会显著影响最终的细胞表达矩阵。
5. 细胞分割依赖图像质量和细胞形态
细胞分割通常需要依赖:
- 细胞核染色;
- 细胞膜染色;
- 细胞质染色;
- H&E 等组织形态图像;
- 转录本的空间分布;
- 预训练的细胞形态模型。 但不同组织的形态差异很大。
例如:
- 淋巴组织细胞密集,细胞核之间距离很近;
- 肿瘤组织中,肿瘤细胞、免疫细胞和基质细胞可能紧密混杂;
- 肌肉组织细胞形态特殊;
- 神经组织中,细胞突起复杂;
- 纤维化组织中,细胞边界可能不明显。 所以不存在一个能够在所有组织中都达到相同精度的细胞分割算法。
6. 细胞核分割不等于完整细胞分割
细胞核相对容易通过染色识别,而细胞质和细胞膜的边界往往更难确定。
如果仅进行细胞核分割:
- 细胞核的识别可能比较准确;
- 但是大量胞质转录本无法归属于对应细胞;
- 细胞类型可能偏向核内转录特征;
- 细胞质中富集的基因可能被低估。
如果以细胞核为中心向外扩张:
- 可以提高转录本归属率;
- 但可能将相邻细胞的转录本分配给当前细胞;
- 扩张距离越大,混入邻近细胞转录本的风险通常越高。
这说明细胞分割实际上存在一个需要权衡的目标:
细胞表达谱完整性(Transcript Recovery)与细胞表达谱纯度(Transcript Purity)并不总能同时最大化。
7. 分割错误会产生混合表达谱
例如,两个相邻细胞:
- A:肿瘤细胞;
- B:巨噬细胞。
如果 A 的分割边界覆盖了 B 的部分胞质,那么 A 的表达谱中可能出现:
- 肿瘤细胞标志基因;
- 巨噬细胞标志基因;
- 两者的共同表达特征。
这种混合表达谱可能被误认为:
- 肿瘤细胞发生免疫相关转录状态变化;
- 出现新的细胞亚群;
- 肿瘤细胞具有巨噬细胞样特征;
- 两种细胞之间存在特殊的转录调控。
因此,分割错误可能沿着以下流程传递:
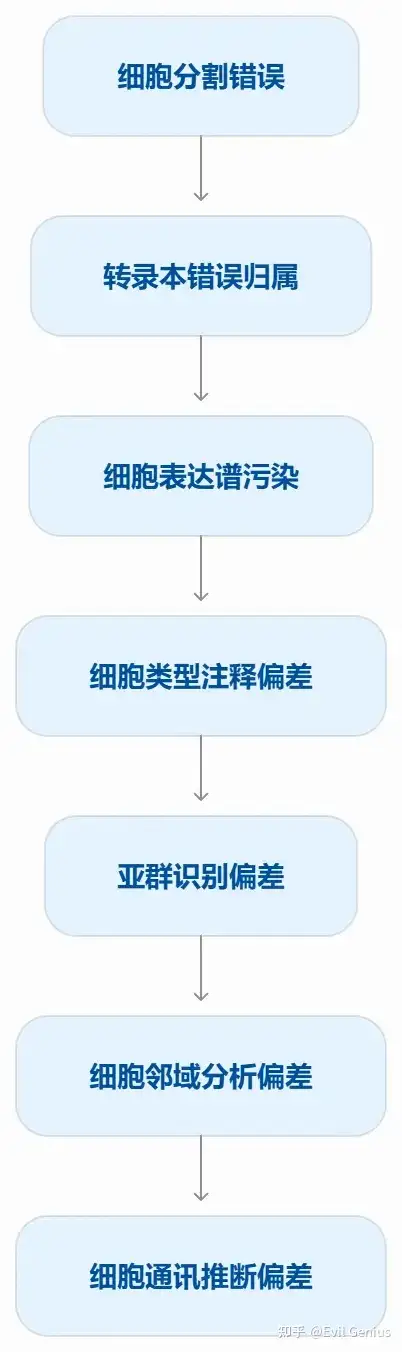
细胞分割错误转录本错误归属细胞表达谱污染细胞类型注释偏差亚群识别偏差细胞邻域分析偏差细胞通讯推断偏差
这也是为什么不能将细胞分割视为一个普通的图像预处理步骤。
8. 分割算法之间缺乏统一的评价标准
目前不同算法通常评价:
- 分割细胞数量;
- 细胞边界准确性;
- 细胞核识别率;
- 转录本归属率;
- 细胞表达谱纯度;
- 细胞类型一致性。 但这些指标并不完全一致。
某个算法可能分割出更多细胞,但其中包含大量错误分割的细胞。
另一个算法可能分割细胞数量较少,但保留的细胞表达谱更加可靠。
因此,不能简单地认为:
“分割细胞越多,单细胞分析能力越强。”
目前不同组织、平台和分割算法之间仍存在明显的性能差异,统一的生物学评价标准尚未成熟。
三、空间分辨率不等于真实的单细胞分辨率
这是空间转录组平台比较中最需要客观说明的问题。
9. 物理分辨率、检测分辨率和生物学分辨率是不同概念
分辨率类型 | 含义 | 需要注意的问题 |
|---|---|---|
物理分辨率 | 芯片、像素或空间采样单元的尺寸 | 不代表每个单元对应一个完整细胞 |
分子检测分辨率 | 能够区分和定位单个转录本的程度 | 不代表每个转录本都能被检测到 |
细胞分辨率 | 能否将转录本可靠地归属到单个细胞 | 受细胞边界、细胞核和转录本分配影响 |
生物学分辨率 | 能否可靠地区分不同细胞类型、细胞状态和功能 | 还受到测序深度、基因覆盖度和分析方法影响 |
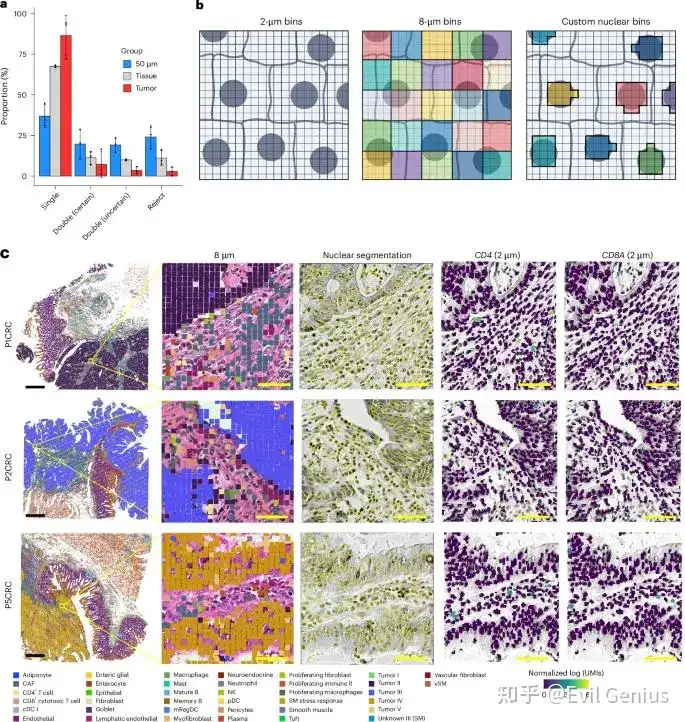
例如,Visium HD 的 2 μm bin 是空间采样单元,而不是 2 μm 大小的细胞。
Stereo-seq 的高密度空间坐标,也不代表每个空间坐标都拥有完整的单细胞表达信息。
Xenium 和 CosMx 可以直接定位检测到的单个转录本,但仍然需要将转录本归属到细胞,且其实际表达谱受检测效率和基因面板影响。
因此,空间采样精度、分子定位精度和细胞表达谱准确性不能直接画等号。
10. 高分辨率测序平台存在空间单元与细胞边界不匹配的问题
以 Visium HD 为例:
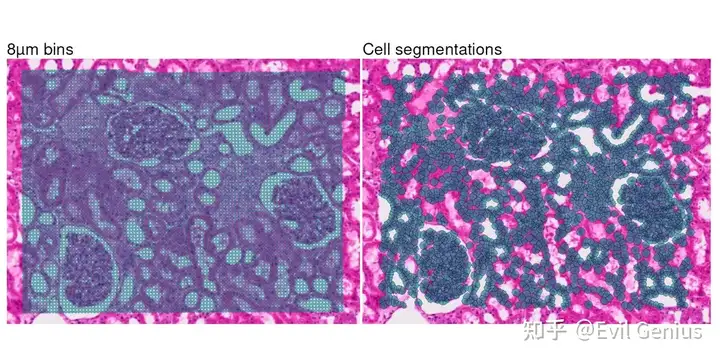
2 μm bin 的优势是能够提供较细的空间采样信息。
但一个真实细胞可能:
- 覆盖多个 bin;
- 仅部分落在一个 bin 内;
- 与相邻细胞共同覆盖同一分析区域;
- 因切片截断而只留下部分转录本。
所以通常需要通过 bin 聚合、细胞分割和 bin-to-cell assignment,构建细胞表达矩阵。
而在 Stereo-seq 中,类似的问题也存在:
高密度空间坐标有助于精细描述组织结构,但如何把空间分子信号准确地归属到一个真实细胞,仍然依赖后续分析。
这意味着:
空间分辨率的提升可以缓解细胞混合问题,但不能自动消除细胞混合问题。
11. 低分辨率平台的细胞解卷积存在先验依赖
对于传统 Visium 55 μm spot:
一个 spot 可能包含多个细胞,表达矩阵是混合的。
后续通常采用:
- RCTD;
- cell2location;
- SPOTlight;
- Tangram;
- 其他细胞类型解卷积方法。
这些方法需要参考单细胞或单核 RNA-seq 数据,推断 spot 中不同细胞类型的组成。
但解卷积本质上是统计推断。
它不能保证完全恢复原始 spot 中每一个细胞的真实身份、数量和表达状态。
例如:
- 参考数据没有某个细胞类型时,解卷积可能无法识别;
- 参考数据与空间样本的疾病状态不同,可能引入偏差;
- 相似细胞类型的表达谱高度重叠时,难以区分;
- 推断得到的细胞比例不一定等于真实细胞数量。
所以传统 spot-based 空间转录组的细胞组成分析,需要谨慎解释。
四、转录本检测与表达定量仍然存在信息损失
12. 并不是所有真实存在的 RNA 都能被检测到
无论是测序型还是成像型空间转录组,都存在分子检测效率问题。
一个细胞中真实存在的 RNA 分子,可能因为以下原因未被检测到:
- RNA 降解;
- 组织固定和处理导致的分子损失;
- 探针杂交效率不足;
- 反转录效率不足;
- 测序捕获效率不足;
- 图像背景、信号重叠或分子解码失败。 因此,观察到的表达矩阵并不等于细胞的真实表达矩阵。
特别是低表达基因,可能因为检测效率不足而出现大量零值。
13. 空间数据存在明显的稀疏性(Sparsity)
在高分辨率空间数据中,空间单元越小,往往越容易出现转录本数量不足的问题。
例如:
- 2 μm bin 中可能只有少量转录本;
- 一个细胞的部分区域可能没有检测到任何转录本;
- 低表达基因可能在某些区域完全缺失;
- 不同细胞之间的检测深度可能存在较大差异。 因此,高分辨率空间数据可能面临:
空间精度提高,但单个空间单元的表达信息不足。
需要注意,这并不意味着空间分辨率越高,数据一定越稀疏。实际结果还受到捕获效率、测序深度、组织质量、分析单元大小等因素影响。
14. 基因表达的空间定位可能受到 RNA 亚细胞分布影响
RNA 并不是均匀分布在细胞内部。
例如:
- 某些 RNA 主要位于细胞核;
- 某些 RNA 主要分布于胞质;
- 某些 RNA 会在细胞突起中富集;
- 某些 RNA 存在明显的局部翻译或运输现象。 如果细胞分割主要依赖细胞核,或者仅根据细胞核向外扩张,那么不同基因可能出现不同程度的定位偏差。
因此,即使同一个细胞的分割边界一致,不同基因的转录本归属准确性也可能不同。
15. RNA 检测结果不能直接等同于蛋白质表达
空间转录组检测的是 RNA,而不是蛋白质。
RNA 表达与蛋白质表达之间可能存在:
- 翻译调控;
- 蛋白质降解;
- 蛋白质运输;
- 蛋白质定位变化;
- 转录后调控。 因此,空间转录组可以提供蛋白表达相关的转录证据,但不能直接证明蛋白质的实际表达量、活性或空间分布。
尤其在细胞通讯分析中,配体和受体的 RNA 表达,并不意味着相应蛋白质一定存在于细胞膜或具有活性。
五、全转录组覆盖与靶向探针面板之间存在取舍
这一问题尤其适合用于比较 Visium HD、Stereo-seq、Xenium、CosMx 和 Atera。
16. 靶向面板存在基因覆盖限制
Xenium、CosMx 等成像型平台通常采用预先设计的基因探针面板。
这意味着:
- 面板中的基因可以进行空间定位和表达定量;
- 面板外的基因通常无法直接获得表达数据;
- 面板选择会影响细胞类型识别;
- 面板选择会影响细胞状态识别;
- 面板选择会影响通路和细胞通讯分析。 例如,如果某种新发现的疾病相关基因没有被纳入面板,那么即使它在组织中具有重要的空间表达模式,也可能无法被直接检测。
这会限制探索性研究。
17. 全转录组平台也不等于完整转录组
Visium HD 和 Stereo-seq 等全转录组测序平台,具有较强的探索性优势。
但“全转录组”通常表示检测设计覆盖广泛的转录本,而不是保证所有 RNA 分子都能被检测。
仍然需要考虑:
- RNA 捕获效率;
- 测序深度;
- 基因表达水平;
- 转录本长度;
- 组织质量;
- 背景信号;
- 分析单元大小。 因此,不能简单地认为:
全转录组平台 = 所有基因均被完整检测。
同样,也不能认为靶向平台一定无法开展高质量细胞分析。对于明确的生物学问题,设计合理的靶向面板可能具有更高的检测效率和更好的空间定位能力。
18. 不同平台的基因检测数量不能直接横向比较
例如: 比较因素 需要控制的条件 组织类型 相同或尽可能接近 组织处理 FF、FFPE 等 切片厚度 尽量一致 细胞分割 使用一致的评价策略 分析单元 按细胞或相同空间尺度比较 基因检测范围 明确全转录组或靶向面板 检测效率 考虑每细胞转录本数量 数据过滤 使用相同或合理统一的 QC 标准
更合理的比较方式是:在相同组织、相同细胞分割标准和可比基因范围下,比较细胞表达谱的完整性、纯度、检测效率和细胞类型识别能力。
六、空间细胞邻域(Cellular Niche)分析存在的问题
这一部分是目前空间转录组分析中,容易出现“图看起来很漂亮,但生物学结论不够可靠”的地方。
19. 邻域分析对细胞分割误差非常敏感
细胞邻域分析通常需要确定:
- 每个细胞的空间坐标;
- 细胞之间的距离;
- 哪些细胞属于邻居;
- 某类细胞周围有哪些其他细胞;
- 不同细胞类型之间是否存在空间富集。 但如果细胞分割出现偏差,邻域关系也可能发生改变。
例如:
真实情况:
假设两个细胞的真实距离为 8 μm。
如果分割误差导致细胞中心坐标偏移,或者某个细胞被分割成两个细胞,那么计算得到的邻域关系就可能发生改变。
可能产生以下问题:
分割错误 | 对邻域分析的影响 |
|---|---|
一个细胞被分割成两个 | 细胞数量增加,邻域数量增加 |
两个细胞被合并 | 细胞数量减少,邻域结构改变 |
细胞中心坐标偏移 | 细胞距离和邻居关系发生改变 |
相邻细胞转录本混合 | 细胞类型注释改变,邻域组成偏差 |
细胞边界扩张过度 | 可能出现不真实的细胞接触关系 |
因此,细胞分割误差可能影响邻域识别、空间富集和细胞互作分析。
20. 不同邻域定义方法得到的结果可能不同
常见邻域定义包括:
- 固定距离邻域;
- K-nearest neighbors(KNN);
- Delaunay triangulation;
- 半径邻域;
- 基于细胞接触或边界接触的邻域。 这些方法的生物学含义并不相同。
例如:
方法 | 优点 | 局限 |
|---|---|---|
固定距离 | 具有明确的空间尺度 | 细胞密度不同,邻居数量会不同 |
KNN | 每个细胞邻居数量相对稳定 | 不同细胞的邻居距离可能差异很大 |
Delaunay | 能描述局部空间结构 | 对细胞坐标和密度变化敏感 |
接触邻域 | 更接近直接细胞接触 | 依赖准确的细胞边界和分割 |
特别需要注意:
空间距离相邻,不等于细胞直接接触。
一个细胞可能在 20 μm 范围内与另一细胞相邻,但二者之间仍然存在其他细胞或细胞外基质。
所以在研究细胞接触依赖性信号时,不能直接使用较大的距离邻域作为细胞接触证据。
21. 邻域距离阈值缺乏统一标准
不同组织具有不同的细胞大小、密度和结构。
例如:
- 淋巴组织中细胞密集;
- 肿瘤组织中细胞密度和基质分布不均;
- 神经组织中细胞突起较长;
- 血管周围具有特殊的细胞排列结构。 因此,不能简单认为所有组织都应该采用 10 μm、20 μm 或 50 μm 的邻域距离。
不同距离反映的生物学尺度不同:
邻域尺度 | 可能反映的生物学关系 |
|---|---|
细胞直接接触 | 接触依赖性信号、细胞连接 |
约 10–20 μm | 局部细胞邻接或近距离互作 |
约 20–50 μm | 局部细胞微环境 |
更大距离 | 组织区域、细胞生态位或空间梯度 |
这些只是常见的分析尺度示例,不是统一的生物学标准。
对于 Xenium 和 Atera,建议区分两个问题:
- 细胞接触分析:关注边界是否真实接触;
- 细胞生态位分析:关注一定范围内的细胞组成和空间结构。 这两个问题不应该使用完全相同的邻域定义。
七、细胞通讯分析存在明显的推断性
22. 配体–受体表达不等于真实的细胞通讯
CellChat、CellPhoneDB、NicheNet 等方法通常基于配体、受体及其相关基因表达,推断细胞之间可能存在的信号传递。
但这些方法本身不能直接证明:
- 配体和受体蛋白真实存在;
- 配体与受体发生结合;
- 受体位于细胞膜;
- 下游信号通路已经被激活;
- 该通讯具有实际的生物学效应。 尤其对于空间转录组:
即使两个细胞在空间上相邻,也不能仅凭配体和受体的 RNA 表达证明通讯发生。
23. 配体和受体的空间定位存在额外难点
例如,一个细胞表达配体,另一个细胞表达受体。
但如果:
- 配体主要位于细胞内部;
- 受体没有定位到细胞膜;
- 细胞分割错误导致表达谱混合;
- 两个细胞实际上并不接触; 那么推断得到的细胞通讯就可能存在偏差。
因此,空间转录组中的细胞通讯分析应当结合:
- 配体和受体表达;
- 细胞空间距离;
- 细胞类型身份;
- 受体下游信号;
- 蛋白质或功能实验验证。
- 空间共定位不等于因果关系 例如,肿瘤细胞与免疫抑制性巨噬细胞在空间上共定位。
这可能意味着:
- 肿瘤细胞招募巨噬细胞;
- 巨噬细胞促进肿瘤生长;
- 两者受到相同的微环境因素影响;
- 组织结构导致两者在空间上聚集。 单纯的空间共定位无法确定是哪一种机制。
因此,空间转录组更适合提供机制假设,而不是单独证明因果关系。
八、细胞类型注释和细胞状态识别存在参考依赖
25. 细胞类型注释受到参考数据影响
对于 Visium、Visium HD、Stereo-seq 等测序型平台,细胞类型注释可能依赖参考 scRNA-seq 数据。
但参考数据与空间组织可能存在差异:
- 不同患者;
- 不同疾病状态;
- 不同组织来源;
- 不同实验平台;
- 不同细胞捕获效率;
- 不同细胞状态。 如果参考数据中缺少某种细胞状态,算法可能将其错误地归类到已有细胞类型。
例如,肿瘤相关巨噬细胞可能与常规单核细胞或组织驻留巨噬细胞存在较大差异。
26. 细胞亚群不一定代表稳定的细胞类型
空间转录组可以识别细胞状态,但细胞状态可能受到局部微环境影响。
例如:
- 缺氧;
- 炎症;
- 细胞因子;
- 代谢状态;
- 细胞接触;
- 组织损伤。 因此,一个细胞亚群可能代表一种暂时性的转录状态,而不是稳定的细胞类型。
在细胞生态位研究中,需要避免将:
“某个空间区域中出现一种细胞状态”
直接解释为:
“出现一种全新的细胞类型”。
九、空间统计分析存在样本量和统计独立性问题
27. 细胞数量不能替代生物学样本量
这是空间转录组研究中非常重要的统计学问题。
例如:
- 患者 A:20,000 个细胞;
- 患者 B:30,000 个细胞;
- 患者 C:15,000 个细胞。 虽然总计有 65,000 个细胞,但生物学样本量仍然是 3 个患者,而不是 65,000 个独立样本。
如果将所有细胞作为独立重复进行差异分析,可能产生伪重复(Pseudoreplication)。
这会导致:
- P 值过小;
- 显著性被夸大;
- 细胞数量多的患者影响过大;
- 结果难以在独立患者中复现。 更合理的分析通常需要考虑患者层面的重复,例如 pseudobulk、样本级模型或适当的混合效应模型。
28. 细胞邻域分析也可能存在伪重复
例如,在 5 个患者中发现 10,000 个某类细胞邻域。
这些邻域并不一定是 10,000 个独立生物学重复。
同一个组织中的邻域具有空间相关性:
- 相邻区域可能共享细胞;
- 相邻细胞可能共享微环境;
- 同一个患者的多个区域可能具有相似的组织结构。 因此,邻域分析需要考虑样本层面的重复和空间自相关。
29. 细胞组成变化与细胞状态变化需要区分
例如,某个疾病组中巨噬细胞比例增加。
可能是:
- 巨噬细胞数量真正增加;
- 其他细胞数量减少;
- 组织取样区域不同;
- 细胞分割效率不同;
- 细胞捕获效率不同。 因此,不能仅凭空间细胞比例变化,就认定某种细胞发生了真实的生物学扩增。
十、跨平台整合和跨样本比较仍然困难
30. 不同平台的表达矩阵并不完全可比
Visium HD、Stereo-seq、Xenium、CosMx 和 Atera 的数据结构存在明显差异。
例如:
平台 | 主要数据特点 |
|---|---|
Visium | Spot-based 表达矩阵 |
Visium HD | 高密度空间 bin,通常需要后续细胞重建 |
Stereo-seq | 高密度空间坐标和测序型表达数据 |
Xenium | 靶向基因面板、单分子定位 |
CosMx | 靶向基因面板、成像型分子定位 |
Atera | 需要结合其具体产品版本、探针范围和输出格式评估 |
不同平台在以下方面可能存在差异:
- 基因检测范围;
- 转录本检测效率;
- 空间坐标精度;
- 细胞分割方法;
- 细胞表达矩阵构建方式;
- 数据归一化方式;
- 背景信号处理。 所以即使分析的是同一个组织,也不能直接将不同平台的表达矩阵合并,然后认为所有差异都来自生物学。
跨平台整合需要特别关注技术批次效应和基因覆盖差异。
31. 跨切片空间配准仍存在误差
不同切片之间可能存在:
- 组织形变;
- 局部缺失;
- 旋转和平移;
- 不同细胞层面的截断;
- 不同切片的细胞组成差异。 因此,空间配准后的位置相同,并不意味着真实细胞身份相同。
目前的空间配准方法可以改善组织结构对应,但仍然难以完全解决组织异质性和切片形变带来的问题。
十一、从组织形态到空间分子信号的关联仍存在不确定性
32. 组织形态学信息与转录组信息不一定完全对应
空间转录组通常会结合 H&E、DAPI 或其他组织图像。
但需要注意:
- 形态相似的细胞可能具有不同的表达状态;
- 表达相似的细胞可能具有不同的形态;
- 组织染色可能受到实验处理影响;
- 细胞分割模型可能受到染色质量影响。 因此,形态学注释与转录组注释之间可能存在不一致。
33. 组织处理可能改变 RNA 和组织形态
例如,组织固定、冷冻、切片和染色等步骤可能影响:
- RNA 完整性;
- 细胞形态;
- 细胞边界;
- 背景信号;
- RNA 检测效率。 尤其对于 FFPE 样本,需要考虑固定和保存条件对 RNA 的影响。
这意味着不同组织处理流程产生的空间转录组数据,可能存在无法完全消除的技术差异。
目前不同空间转录组平台的主要短板总结
平台 | 主要优势 | 主要限制 |
|---|---|---|
Visium | 全转录组覆盖,组织空间结构保留 | 传统 55 μm spot 为多细胞混合信号,细胞解卷积依赖参考数据 |
Visium HD | 高密度空间采样,全转录组分析 | bin 不等于细胞,细胞重建和转录本归属仍存在误差 |
Stereo-seq | 高密度空间坐标,全转录组探索 | 高分辨率不自动等于单细胞表达谱,存在稀疏性和计算负担 |
Xenium | 单分子定位,细胞和亚细胞空间分析 | 靶向面板限制,细胞分割和转录本归属仍影响表达准确性 |
CosMx | 多重 RNA 成像,细胞级空间分析 | 靶向面板限制,光学拥挤、分子检测效率和细胞分割存在挑战 |
Atera | 需要结合具体产品设计评估其全探针覆盖和空间输出 | 不能仅凭全探针设计推断完整转录本检测;需验证实际检测效率、分割准确性和分析流程 |
关键在于:测序型平台的主要问题是空间信号如何准确归属到细胞;成像型平台的主要问题是检测到的分子如何准确解码、归属到细胞,以及靶向面板如何限制探索范围。
最值得强调的 10 个核心问题
编号 | 核心问题 | 本质 |
|---|---|---|
1 | 5–10 μm 切片无法完整保留所有细胞的三维结构 | 组织取样的物理限制 |
2 | 二维图像难以解决细胞在 Z 轴上的重叠 | 三维结构投影问题 |
3 | 细胞分割不能保证真实细胞边界 | 图像识别和形态推断问题 |
4 | 转录本可能被错误分配到相邻细胞 | 分子归属问题 |
5 | 高空间分辨率不等于真实单细胞表达谱 | 空间采样与生物学分辨率不一致 |
6 | 高分辨率数据可能存在明显稀疏性 | 分子检测效率问题 |
7 | 靶向面板限制未知基因和新状态发现 | 基因覆盖范围问题 |
8 | 细胞邻域分析依赖细胞坐标和距离定义 | 空间统计建模问题 |
9 | 配体–受体分析不能直接证明真实通讯 | 生物学推断问题 |
10 | 跨样本、跨平台分析存在技术差异和统计独立性问题 | 数据整合和统计学问题 |
因此,未来空间转录组真正需要突破的方向,不只是更高的空间分辨率,而是更准确的三维细胞结构恢复、更可靠的细胞分割、更高的转录本检测效率、更低的细胞间信号污染,以及更严格的空间统计和生物学验证体系。
生活很好,有你更好。
原创声明:本文系作者授权腾讯云开发者社区发表,未经许可,不得转载。
如有侵权,请联系 cloudcommunity@tencent.com 删除。
目录
腾讯云开发者

Copyright © 2013 - 2026 Tencent Cloud. All Rights Reserved. 腾讯云 版权所有
深圳市腾讯计算机系统有限公司 ICP备案/许可证号:粤B2-20090059  粤公网安备44030502008569号
腾讯云计算(北京)有限责任公司 京ICP证150476号 | 京ICP备11018762号