Nature Communications | 通过广泛的RNA测序分析获得对转录组的全面生物学见解

Nature Communications | 通过广泛的RNA测序分析获得对转录组的全面生物学见解

简说基因
发布于 2025-03-27 16:39:43
发布于 2025-03-27 16:39:43
RNA 测序(RNA-seq)是转录组研究的重要技术,自其问世以来已开发出数百种分析工具。今天我们来重温这篇Nature Communication论文,来全面了解评估转录组分析流程以充分发挥 RNA-seq 的潜力。
标题: Gaining comprehensive biological insight into the transcriptome by performing a broad-spectrum RNA-seq analysis 网址: https://www.nature.com/articles/s41467-017-00050-4
本文分析了多种RNA-seq流程,不仅涵盖表达分析,还评估了RNA变异检测、RNA编辑和RNA融合检测技术。具体而言,团队研究了短读长和长读长RNA-seq技术、39种分析工具(产生约120种组合),对15个样本(包含多种生殖系、癌症和干细胞数据集)进行了约490次分析。报告了各项性能,并提出了名为RNACocktail的全面RNA-seq分析方案及高精度计算流程。对不同样本的验证表明,本文提出的方案有助于研究人员通过对转录组的广泛分析提取更多生物学相关预测。
引言
高通量下一代测序(NGS)的普及开启了RNA-seq转录组分析的新时代。RNA-seq的广泛应用需要根据测序技术、样本类型、期望分析以及基因组和计算资源进行调整的工作流程。由于使用的工作流程不同,分析的准确性、速度和成本可能有显著差异。因此,研究RNA-seq分析不同步骤的权衡取舍,在成本和性能约束下获得最佳准确性至关重要。而且,确定最佳工作流程更具挑战性,因为总体最佳方法在特定数据集的特定指标上可能并非最优,这就需要使用多种数据集对工作流程进行全面分析。此前的研究大多聚焦于单个RNA-seq分析步骤或有限的一两个步骤,为此,我们提出一种全面的RNA-seq方案,深入研究RNA-seq分析的主要步骤,评估不同步骤算法组合的准确性、效率和一致性,并提出高精度的RNACocktail流程。
结果
数据集
为进行全面评估,本研究使用了多种类型的RNA-seq数据,包括来自正常人类样本NA12878、人MCF-7乳腺癌细胞、H1人胚胎干细胞(hESC)和测序质量控制联盟(SEQC)数据集的15个Illumina和Pacific Biosciences(PacBio)数据集。
RNA-seq分析方案
提出的RNA-seq数据分析综合方案(RNACocktail)在每个步骤都采用了最先进的方法,涵盖从原始数据处理到差异表达分析等多个关键环节,为RNA-seq分析提供了完整的工作流程(图1)。
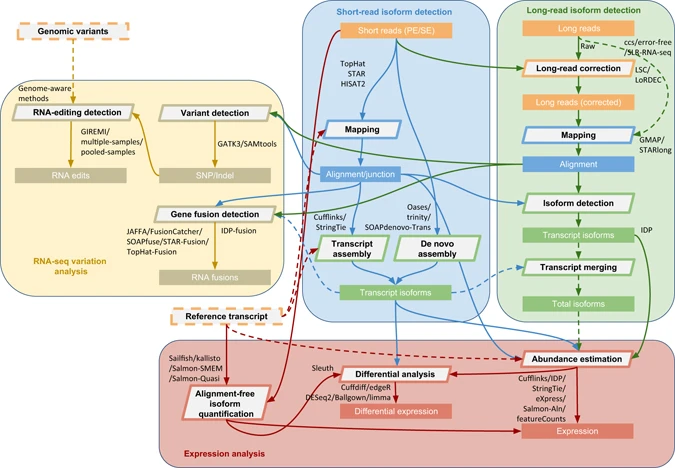
图1 RNACocktail分析方案
图1 RNACocktail分析方案
短读长异构体检测
- 1. 基于参考的转录本识别:评估了TopHat、STAR(使用2次比对选项)和HISAT2这三种常用的短读长比对工具。HISAT2在所有样本中具有最高的剪接位点验证率,但总验证调用数少于TopHat或STAR;STAR的唯一比对读对比例最高,但比对质量较低;HISAT2比对速度比STAR和TopHat快得多(图2)。
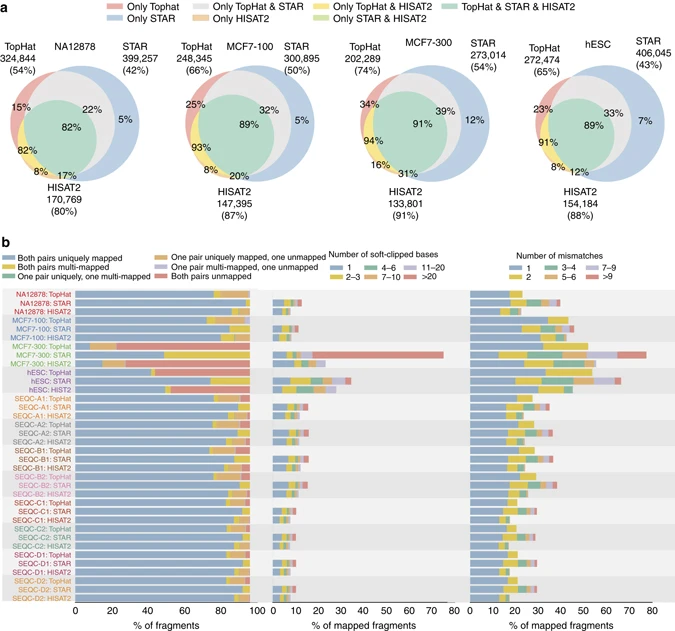
图2 不同比对方案的性能
图2 不同比对方案的性能
- 2. 基于比对的转录组组装:研究了Cufflinks和StringTie这两种转录组组装工具,以及IDP(Isoform Detection and Prediction)异构体预测工具。StringTie预测的转录本数量比Cufflinks多,IDP在基因水平的精度和灵敏度最佳,且在转录本水平的精度远超其他技术(图3)。
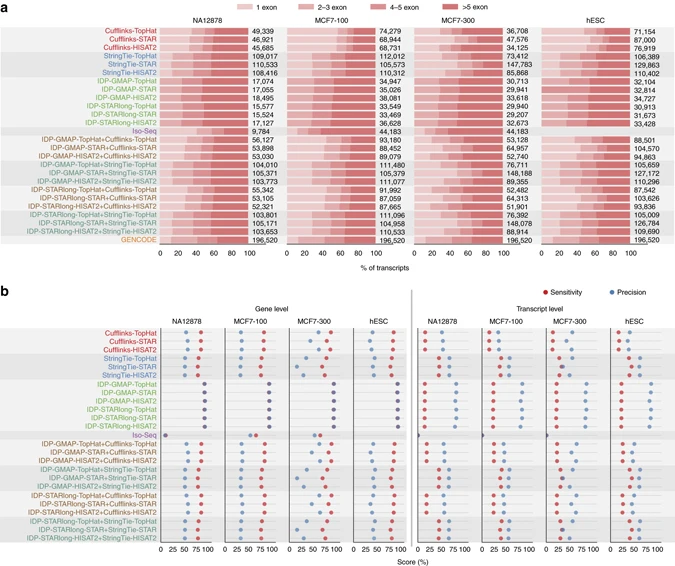
图3 不同转录组重建方案的性能
图3 不同转录组重建方案的性能
- 3. 从头转录组组装:分析了Trinity、Oases和SOAPdenovo-Trans这三种从头转录组组装工具。Trinity倾向于预测更长的异构体和更多的基因及转录本;Oases在检测长异构体方面表现出色;SOAPdenovo-Trans在检测高表达异构体方面具有优势,且具有更高的比对质量(图4)。
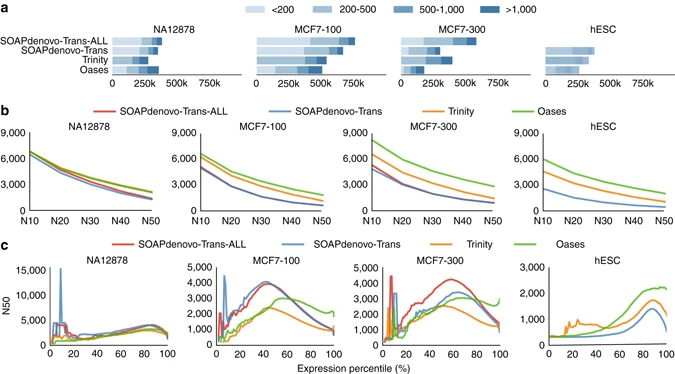
图4 不同从头转录组组装技术的性能
图4 不同从头转录组组装技术的性能
长读长异构体检测
- 1. 长读长纠错:分析了LSC和LoRDEC这两种长读长纠错工具。LoRDEC比LSC速度快且纠错后的读段质量更高,是下游分析的首选纠错工具。
- 2. 长读长异构体检测:使用GMAP和STARlong长读长比对结果作为IDP的输入,评估长读长异构体检测效果。长读长技术IDP和Iso-Seq预测出许多短读长技术未检测到的新型异构体或已知参考转录本,且转录本长度分布存在显著差异。
转录本定量
比较了多种转录本定量方法,包括基于基因组比对的工具、基于转录组比对的工具、无比对定量工具和基于长读长的技术。无比对定量工具kallisto和Salmon-SMEM在短读长技术中预测结果最一致,Salmon-SMEM速度快且结果与基于转录组比对的技术相似;IDP在不同样本间也表现出较高的一致性(图5)。
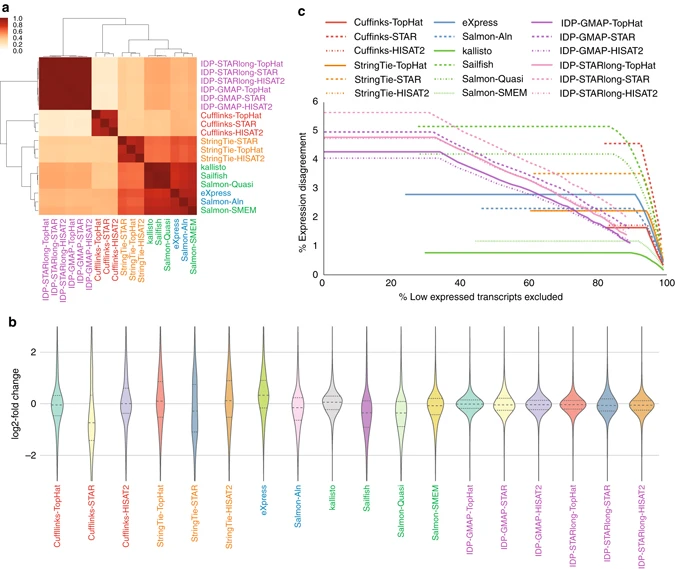
图5 转录本丰度估计器的性能
图5 转录本丰度估计器的性能
差异表达分析
分析了多种差异表达分析方法,包括基于计数的技术(如DESeq2、limma和edgeR)、基于组装的技术(如Cuffdiff和Ballgown)和sleuth。在检测SEQC样本中差异表达基因时,DESeq2在不同定量方案下表现最佳;在预测ERCC基因的表达变化时,DESeq2在多数指标上表现最好,但在AUC-30指标上,Cufflinks与Ballgown的组合表现更优(图6)。
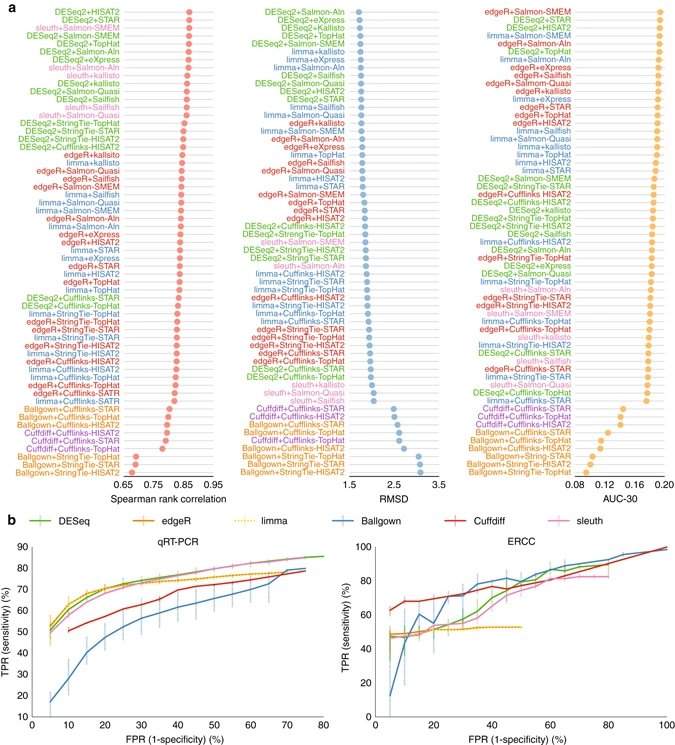
图6 差异基因表达分析工具在SEQC-A与SEQC-B样本上的性能
图6 差异基因表达分析工具在SEQC-A与SEQC-B样本上的性能
RNA-seq变异分析
- 1. 变异检测:比较了GATK和SAMtools在RNA-seq变异检测中的性能。使用HISAT2比对时,GATK和SAMtools性能相似;RASER与GATK结合可提高精度,但降低了灵敏度;STAR灵敏度最高,但精度最低(图7a - c)。
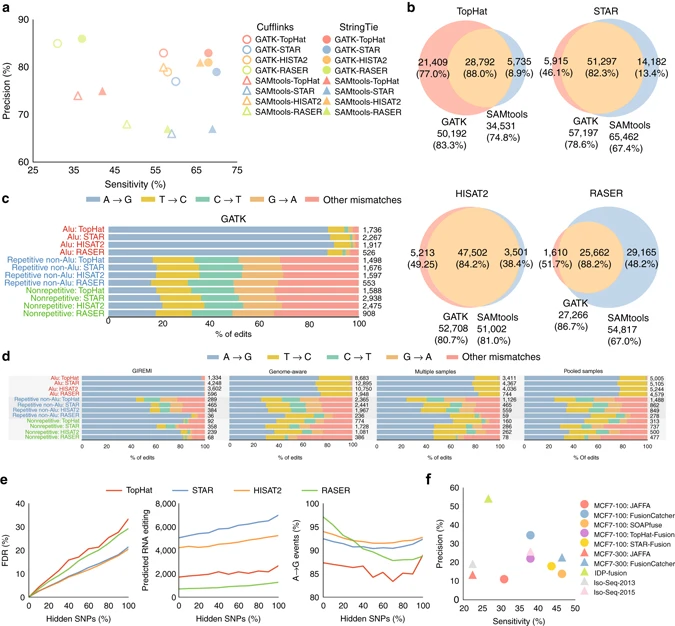
图7 不同变异检测、RNA编辑和RNA融合检测方法的性能
图7 不同变异检测、RNA编辑和RNA融合检测方法的性能
- 2. RNA编辑检测:比较了多种RNA编辑检测方法,包括基因组感知法、GIREMI、多样本法和混合样本法。A-to-I编辑是主要的编辑类型,RASER在检测A-to-G编辑时更具特异性,STAR和HISAT2的FDR较低(图7d - e)。
- 3. RNA融合检测:评估了多种RNA融合检测工具,包括JAFFA、STAR-Fusion、TopHat-Fusion、FusionCatcher、SOAPfuse、IDP-fusion和Iso-Seq。FusionCatcher在短读长技术中灵敏度和精度最高,IDP-fusion在长读长技术中精度最高(图7f)。
运行时间分析
无比对方法运行速度最快,StringTie-HISAT2组合是最快的基于比对的方法,Tuxedo协议(Cufflinks-TopHat)和长读长方法运行速度较慢。
高精度流程
基于分析工具的整体性能,提出RNACocktail流程。该流程在检测MCF7和hESC样本中过表达基因时,功能富集分析显示其比Tuxedo协议更能准确预测与样本相关的基因集(图8)。
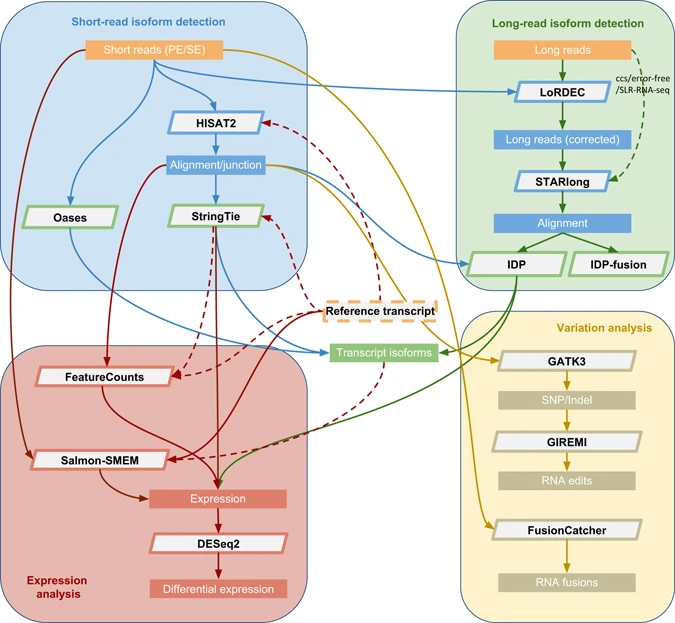
图8 当前RNACocktail计算流程
图8 当前RNACocktail计算流程
讨论
本研究全面分析了RNA-seq分析各步骤,发现工具和计算方法的选择对分析准确性和运行时间影响重大。HISAT2比对速度快且精确,StringTie在多数情况下优于Cufflinks,长读长方法可识别短读长技术遗漏的转录本,无比对工具定量准确且高效,DESeq2和edgeR在差异分析中表现出色等。但总体最佳方法在特定数据集的特定指标上可能并非最优。对hESC和MCF7样本中高表达基因的分析表明,新方法比标准Tuxedo协议表现更好。长读长技术虽成本高,但能更好地预测跨多外显子的异构体,有助于发现重要基因。本研究为RNA-seq分析提供了全面评估,有助于研究人员更好地从转录组数据中获取生物学信息。
备注数据可用性
- 支持本研究结果的RNA-seq数据已存入多个公共存储库,包括NCBI序列读数存档(SRA)和NCBI基因表达综合数据库(GEO)等,具体 accession number在文中列出。
本文参与 腾讯云自媒体同步曝光计划,分享自微信公众号。
原始发表:2025-03-25,如有侵权请联系 cloudcommunity@tencent.com 删除
目录
腾讯云开发者

Copyright © 2013 - 2026 Tencent Cloud. All Rights Reserved. 腾讯云 版权所有
深圳市腾讯计算机系统有限公司 ICP备案/许可证号:粤B2-20090059  粤公网安备44030502008569号
腾讯云计算(北京)有限责任公司 京ICP证150476号 | 京ICP备11018762号